【512】进行性肌营养不良.ppt
- 2026-09-18 00:53:57
【512】进行性肌营养不良.ppt先看看我写的学习笔记,PPT往下翻。
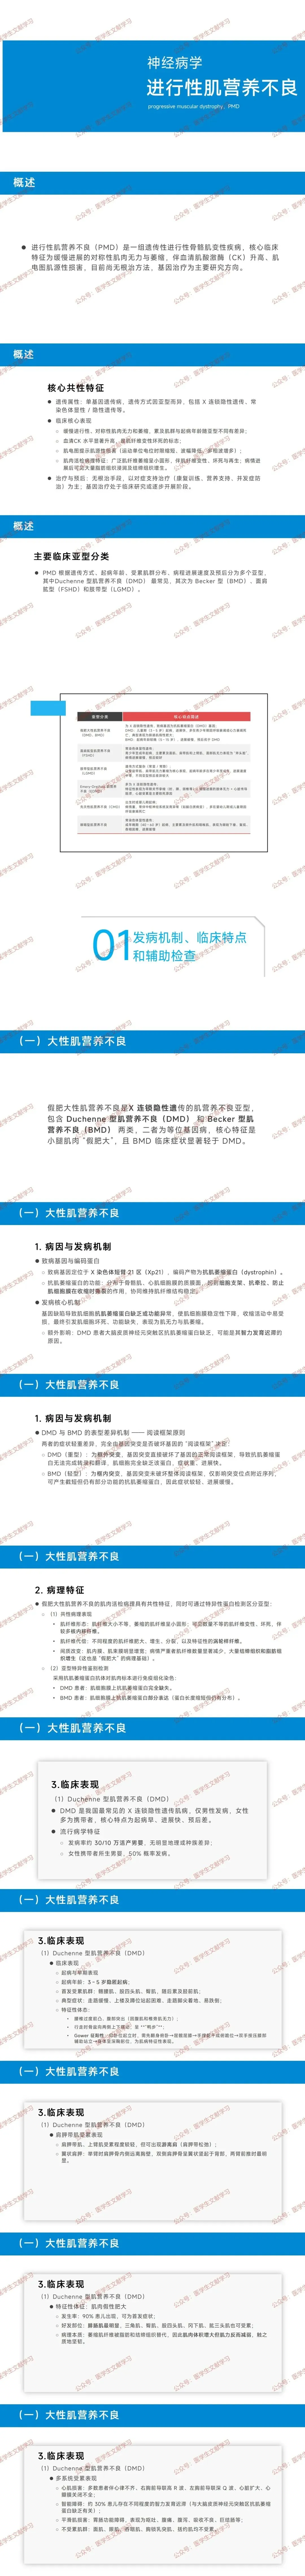
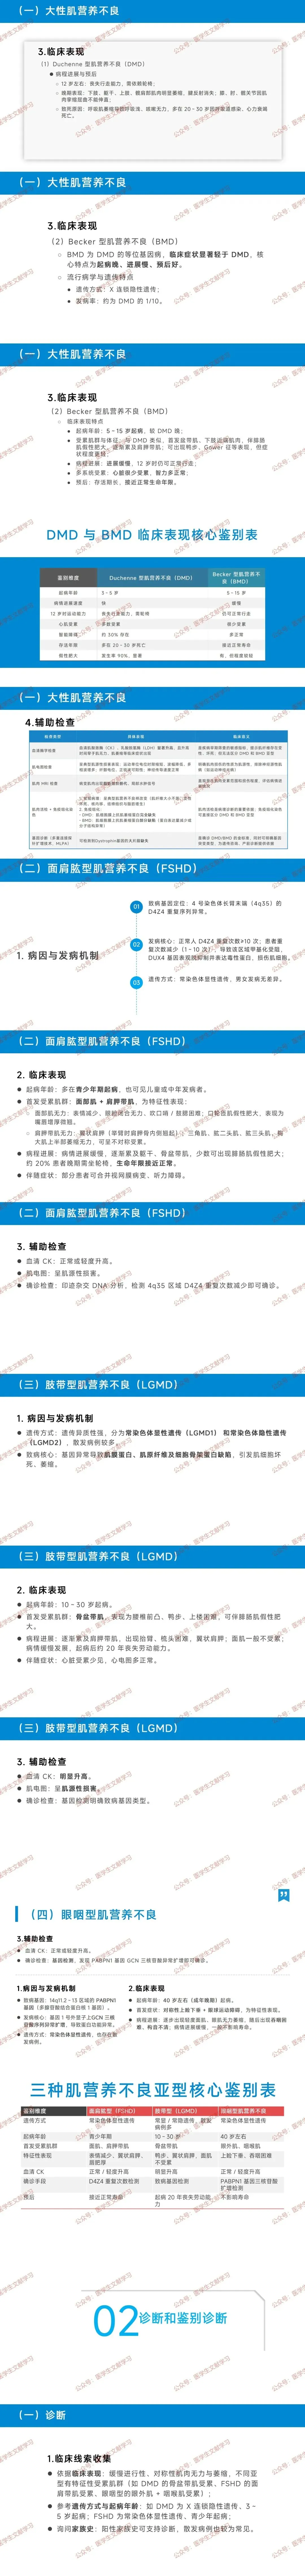
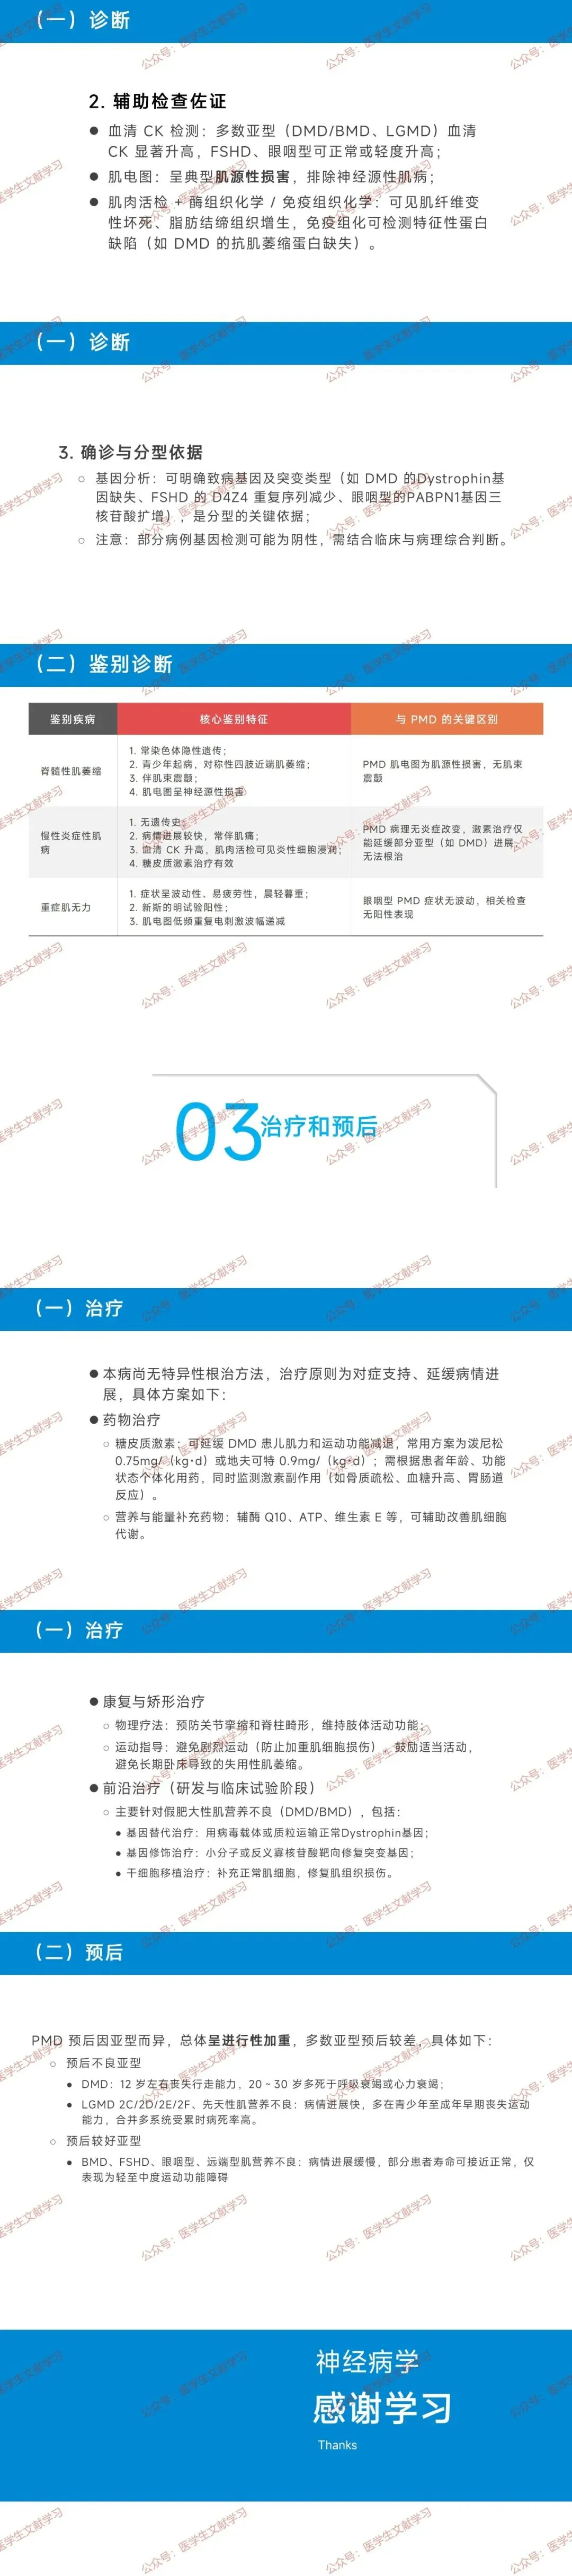
进行性肌营养不良是一组遗传性进行性骨骼肌变性疾病,核心特征为缓慢进展的对称性肌肉无力与萎缩,伴血清肌酸激酶(CK)升高、肌电图肌源性损害,无根治方法,以对症支持治疗为主,基因治疗为主要研究方向。
一、核心基础认知
(一)共性特征
遗传属性:单基因遗传病,遗传方式包括 X 连锁隐性、常染色体显性 / 隐性等。 临床核心:缓慢进展的对称性肌肉无力与萎缩,受累肌群和起病年龄因亚型而异。 实验室标志:血清 CK 显著升高(肌纤维变性坏死标志),肌电图提示肌源性损害。 病理特征:肌纤维萎缩、变性坏死与再生,晚期大量脂肪组织浸润及结缔组织增生。
(二)主要亚型分类
假肥大性肌营养不良(DMD/BMD):X 连锁隐性遗传,DMD 最常见(3-5 岁起病,进展快),BMD 症状较轻(5-15 岁起病)。 面肩肱型(FSHD):常染色体显性遗传,青少年至成年起病,累及面肌、肩带肌。 肢带型(LGMD):遗传方式复杂,青少年至成年起病,以骨盆带肌、肩带肌受累为主。 其他亚型:Emery-Dreifuss 型(早期关节挛缩 + 心脏传导阻滞)、先天性型(婴儿期起病,伴中枢神经异常)、眼咽型(成年晚期起病,累及眼外肌和咽喉肌)。
二、重点亚型核心特征
(一)假肥大性肌营养不良(DMD/BMD)
病因与机制:Xp21 区 DMD 基因突变,导致抗肌萎缩蛋白缺乏(DMD)或功能异常(BMD),肌细胞膜稳定性下降。 临床表现: DMD:男性发病,3-5 岁起病,鸭步、Gower 征阳性,腓肠肌假性肥大,12 岁左右丧失行走能力,20-30 岁因呼吸 / 心力衰竭死亡,可伴心肌损害、智力迟滞。 BMD:起病晚,进展慢,12 岁仍可行走,心脏受累少,智力正常,存活期接近正常。 辅助检查: 血清 CK 显著升高;肌电图呈肌源性损害。 肌肉活检:肌纤维大小不等,免疫组化显示 DMD 患者抗肌萎缩蛋白完全缺失,BMD 部分表达。 基因诊断(MLPA):检测 DMD 基因大片段缺失,为确诊金标准。
(二)面肩肱型肌营养不良(FSHD)
病因:4q35 区 D4Z4 重复序列减少(1-10 次),DUX4 基因异常表达。 临床表现:青少年起病,面部肌无力(表情减少、唇肥厚)、翼状肩胛,进展缓慢,20% 晚期需轮椅,寿命接近正常。 辅助检查:血清 CK 正常或轻度升高,印迹杂交 DNA 分析检测 D4Z4 重复次数可确诊。
(三)肢带型肌营养不良(LGMD)
病因:肌膜蛋白、肌原纤维等相关基因突变,遗传异质性强。 临床表现:10-30 岁起病,首发骨盆带肌受累(鸭步、上楼困难),逐渐累及肩胛带肌,面肌不受累,20 年左右丧失劳动能力。 辅助检查:血清 CK 明显升高,基因检测可明确分型。
(四)眼咽型肌营养不良
病因:14q11.2-13 区 PABPN1 基因 GCN 三核苷酸异常扩增。 临床表现:40 岁左右起病,对称性上睑下垂、眼球运动障碍,逐渐出现吞咽困难,进展缓慢,不影响寿命。 辅助检查:血清 CK 正常或轻度升高,基因检测可确诊。
三、诊断与鉴别诊断
(一)诊断流程
临床线索:进行性对称性肌无力、特征性受累肌群、家族史。 辅助佐证:血清 CK 检测、肌电图(肌源性损害)、肌肉活检(病理特征)。 确诊分型:基因分析明确致病基因及突变类型。
(二)鉴别疾病
脊髓性肌萎缩:常染色体隐性遗传,伴肌束震颤,肌电图呈神经源性损害。 慢性炎症性肌病:无遗传史,伴肌痛,肌肉活检见炎性细胞浸润,激素治疗有效。 重症肌无力:症状晨轻暮重,新斯的明试验阳性,重复电刺激波幅递减。
四、治疗与预后
(一)治疗原则
无根治方法,以对症支持、延缓进展为核心。 药物治疗:糖皮质激素(延缓 DMD 进展)、辅酶 Q10 等辅助改善肌代谢。 康复与矫形:预防关节挛缩和脊柱畸形,避免剧烈运动,鼓励适度活动。 前沿治疗:基因替代、基因修饰、干细胞移植(处于临床试验阶段)。
(二)预后差异
不良亚型:DMD(20-30 岁死亡)、先天性型(婴幼儿期死亡)。 良好亚型:BMD、FSHD、眼咽型(寿命接近正常)、LGMD(起病 20 年丧失劳动能力)。
核心总结
进行性肌营养不良的核心是 “遗传性肌纤维变性”,诊断需结合临床特征、实验室检查及基因检测,亚型不同预后差异显著。目前治疗以对症支持为主,基因治疗为未来方向,早期诊断与干预可延缓病情进展,改善患者生活质量。
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

