【516】强直性肌病.ppt
- 2026-09-24 21:24:24
【516】强直性肌病.ppt先看看我写的学习笔记,PPT往下翻。
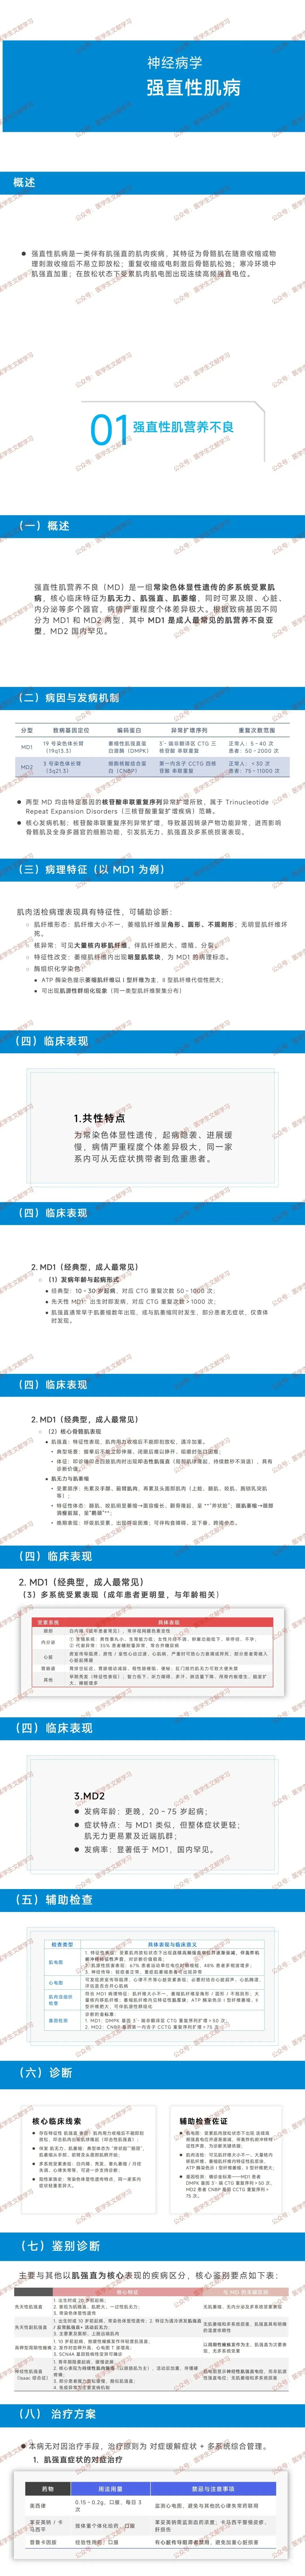
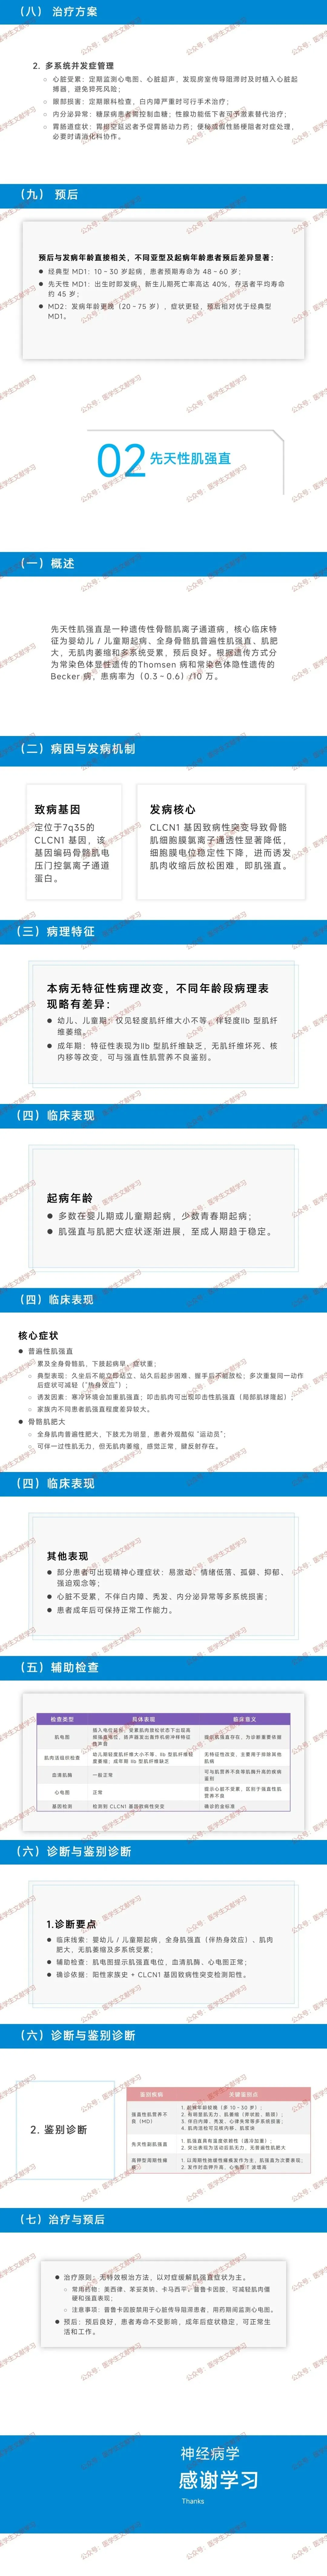
强直性肌病是一类以骨骼肌收缩后不易立即放松(肌强直)为核心特征的肌肉疾病,主要分为强直性肌营养不良(MD)和先天性肌强直两大类,遗传方式与临床表型差异显著,治疗以对症缓解为主。
一、核心基础认知
(一)定义与共性特征
定义:骨骼肌随意收缩或物理刺激后难以快速放松,重复收缩或保暖后症状缓解,肌电图可见连续高频强直电位。 共性表现:肌强直(遇冷加重)、肌电图特征性强直电位,遗传背景明确(多为单基因遗传)。
(二)主要分类
强直性肌营养不良(MD):常染色体显性遗传,多系统受累,分 MD1(常见)和 MD2(罕见)亚型。 先天性肌强直:遗传性离子通道病,分常染色体显性(Thomsen 病)和隐性(Becker 病),无多系统损害。
二、强直性肌营养不良(MD)
(一)病因与发病机制
致病基因:MD1 为 19q13.3 区 DMPK 基因 CTG 三核苷酸重复扩增(患者>50 次);MD2 为 3q21.3 区 CNBP 基因 CCTG 四核苷酸重复扩增(患者>75 次)。 机制:核苷酸重复扩增导致基因转录产物功能异常,引发骨骼肌及多系统损害。
(二)临床表现
MD1(经典型): 起病年龄:10-30 岁(经典型),出生时起病(先天性,重复次数>1000 次)。 核心症状:肌强直(握拳后难伸展、闭眼后难睁开)、肌无力与肌萎缩(“斧状脸”“鹅颈” 体态),肌强直早于或伴随肌萎缩出现。 多系统受累:白内障、早期秃发、生殖系统异常(睾丸小 / 月经不调)、心脏传导阻滞、糖尿病、胃肠功能障碍等。 MD2:起病更晚(20-75 岁),症状更轻,近端肌群受累为主,国内罕见。
(三)辅助检查
肌电图:放松状态下连续高频强直电位(轰炸机俯冲样声音),伴肌源性损害。 肌肉活检:肌纤维大小不一、大量核内移、特征性肌浆块,Ⅰ 型纤维萎缩、Ⅱ 型纤维肥大。 基因检测:确诊金标准,检测对应基因核苷酸重复次数。 心电图:排查房室传导阻滞等心脏受累表现。
(四)治疗与预后
治疗:无根治方法,肌强直用美西律、卡马西平等对症;多系统管理(心脏起搏器植入、白内障手术、血糖控制)。 预后:经典型 MD1 预期寿命 48-60 岁,先天性 MD1 新生儿死亡率 40%,MD2 预后更优。
三、先天性肌强直
(一)病因与发病机制
致病基因:7q35 区 CLCN1 基因,编码骨骼肌电压门控氯离子通道蛋白。 机制:基因突变导致氯离子通透性降低,细胞膜电位不稳定,引发肌强直。
(二)临床表现
起病年龄:婴儿期 / 儿童期起病,青春期后症状稳定。 核心症状:全身普遍性肌强直(久坐后难站立、握手后难放松),重复动作后缓解(“热身效应”);全身肌肉肥大(酷似 “运动员”),无肌萎缩。 诱发因素:寒冷加重肌强直,叩击肌肉出现肌球隆起。 其他:无多系统受累,心脏、内分泌功能正常,部分伴精神心理症状。
(三)辅助检查
肌电图:高频强直电位,特征性声音。 肌肉活检:成年期 Ⅱb 型肌纤维缺乏,无核内移等改变。 血清肌酶:正常,心电图正常。 基因检测:CLCN1 基因致病性突变确诊。
(四)治疗与预后
治疗:对症使用美西律、苯妥英钠等,缓解肌强直。 预后:良好,寿命不受影响,成年后可正常工作生活。
四、诊断与鉴别诊断
(一)诊断要点
MD:肌强直 + 肌萎缩 + 多系统受累 + 基因检测阳性。 先天性肌强直:婴幼儿起病 + 肌强直 + 肌肥大 + CLCN1 基因突变 + 无多系统损害。
(二)主要鉴别疾病
先天性副肌强直:遇冷诱发肌强直,活动后肌无力,无肌肥大。 高钾型周期性瘫痪:周期性弛缓性瘫痪为主,肌强直次要,发作时血钾升高。 神经性肌强直:持续性肌肉颤搐,肌电图为神经性强直电位,无肌萎缩。
核心总结
强直性肌病的核心是 “肌强直”,MD 以 “肌强直 + 肌萎缩 + 多系统受累” 为特征,先天性肌强直以 “肌强直 + 肌肥大 + 无多系统损害” 为特点,基因检测是确诊关键。治疗以对症缓解肌强直为主,MD 需重视多系统并发症管理,先天性肌强直预后良好。
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

