【1547】先天性肾上腺皮质增生症.ppt
- 2026-11-06 23:39:06
【1547】先天性肾上腺皮质增生症.pptPPT总页数:22页 先看看我写的学习笔记,PPT往下翻。 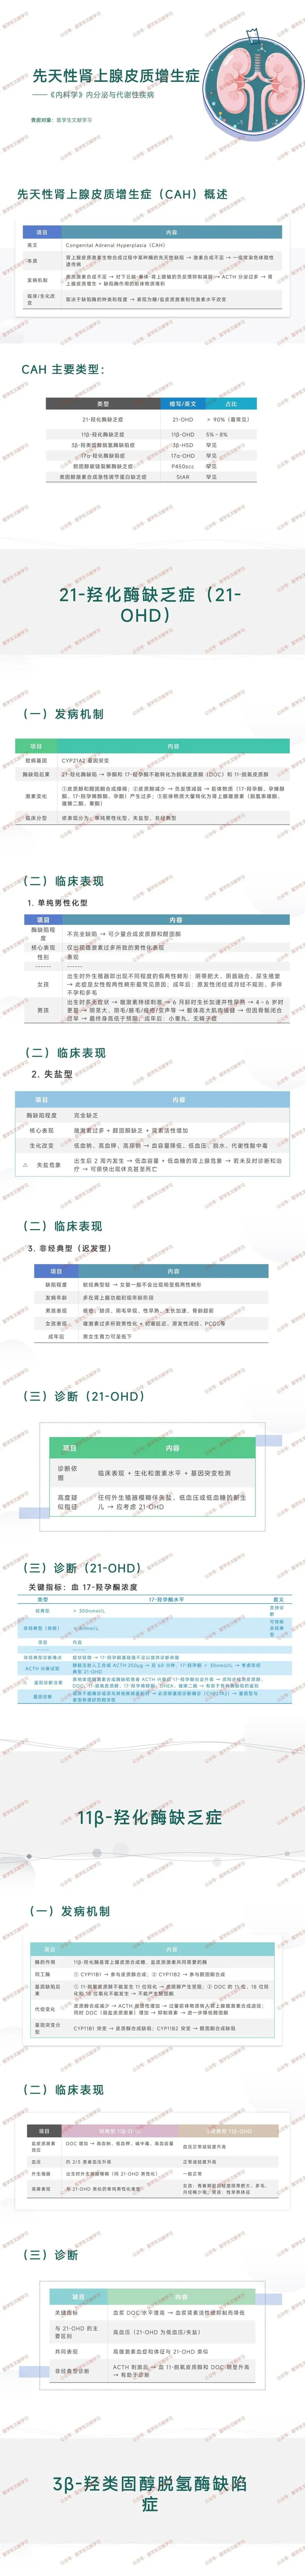
一、疾病概述
基本概念 英文缩写 CAH,属于常染色体隐性遗传病。 发病本质:肾上腺皮质激素生物合成通路中某一种酶先天性缺陷,造成相应激素合成不足。 发病机制:皮质激素合成不足,对下丘脑‑垂体‑肾上腺轴负反馈抑制减弱,ACTH 分泌增多,引起肾上腺皮质增生,缺陷酶上游的激素前体物质大量堆积。 临床生化表现随缺陷酶种类、缺陷严重程度变化,出现糖皮质激素、盐皮质激素、性激素的水平紊乱。 主要分型及占比 21‑羟化酶缺乏症(21‑OHD):占 90% 以上,是最常见类型。 11β‑羟化酶缺乏症(11β‑OHD):占 5%‑8%。 3β‑羟类固醇脱氢酶缺陷症(3β‑HSD):罕见。 17α‑羟化酶缺陷症(17α‑OHD):罕见。 胆固醇碳链裂解酶缺乏症(P450scc):罕见。 类固醇激素合成急性调节蛋白缺乏症(StAR):罕见。
二、各分型发病机制、临床表现与诊断
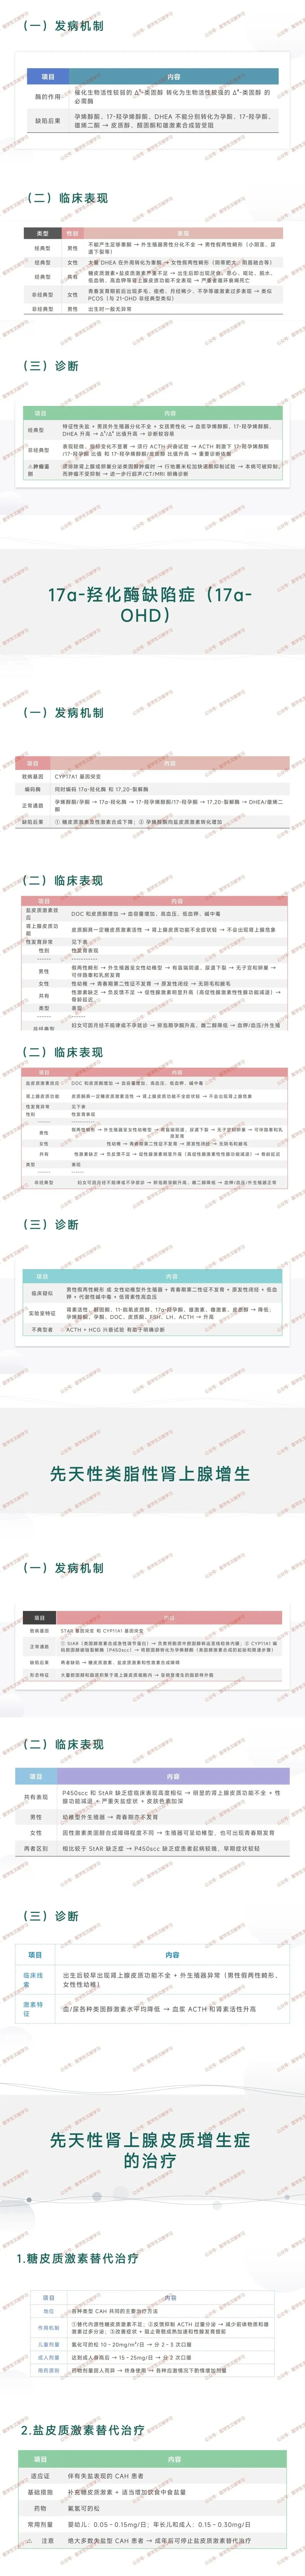
21‑羟化酶缺乏症(21‑OHD) 发病机制:CYP21A2 基因突变;21‑羟化酶缺陷,孕酮、17‑羟孕酮无法转化为脱氧皮质酮、11‑脱氧皮质醇;皮质醇、醛固酮合成受阻;上游前体物质蓄积,大量转化为肾上腺雄激素。分为单纯男性化型、失盐型、非经典型。 单纯男性化型:酶不完全缺陷,可少量合成皮质醇与醛固酮,以雄激素过多表现为主;女孩出生可见阴蒂肥大、阴唇融合等假两性畸形,成年后闭经、不孕、多毛;男孩出生外观可正常,6 月龄起生长加速、性早熟,骨骺提前闭合,最终身高偏低,成年可出现小睾丸、无精子症。 失盐型:酶完全缺乏,雄激素过多合并醛固酮缺乏;生化可见低钠、高钾、高尿钠、低血压、脱水、代谢性酸中毒;出生 2 周内可发生失盐危象,出现低血容量、低血糖肾上腺危象,救治不及时可休克、死亡。 非经典型(迟发型):酶缺陷程度较轻,女婴一般无明显外生殖器畸形;多在肾上腺功能初现阶段起病;男孩痤疮、阴毛早现、性早熟、骨龄超前;女孩雄激素过多,月经延迟、闭经、类似多囊卵巢综合征;男女均可出现生育能力下降。 诊断:结合临床表现、激素生化、基因检测;新生儿外生殖器模糊合并失盐、低血压、低血糖需要高度怀疑;经典型血 17‑羟孕酮>300nmol/L;非经典型基础值可正常,需 ACTH 兴奋试验,兴奋后 60 分钟 17‑羟孕酮>30nmol/L 支持;CYP21A2 基因检测用于确诊与鉴别其他酶缺陷。 11β‑羟化酶缺乏症(11β‑OHD) 发病机制:CYP11B1 基因突变,皮质醇合成受阻;脱氧皮质酮(DOC)堆积,DOC 属于弱盐皮质激素,抑制肾素,醛固酮生成下降;ACTH 反馈升高,雄激素合成增加。 临床表现:经典型出现 DOC 升高,高钠、低钾、碱中毒、血容量增高,约三分之二患者存在高血压;出生外生殖器男性化,和 21‑OHD 单纯男性化型类似;非经典型血压正常或轻度升高,女孩青春期多毛、阴蒂肥大、月经稀少,男孩性早熟。 诊断:血浆 DOC 升高,血浆肾素活性被抑制降低;和 21‑OHD 核心鉴别点为本病存在高血压;非经典型依靠 ACTH 刺激后 11‑脱氧皮质醇、DOC 明显升高确诊。 3β‑羟类固醇脱氢酶缺陷症(3β‑HSD) 发病机制:酶缺陷,Δ⁵‑类固醇无法转化为 Δ⁴‑类固醇,皮质醇、醛固酮、雄激素合成全部受阻。 临床表现:经典型男性睾酮合成不足,男性假两性畸形;女性 DHEA 在外周转化为雄激素,出现女性假两性畸形;均存在糖皮质、盐皮质激素严重不足,出生后厌食呕吐、脱水、低钠高钾,严重可循环衰竭死亡;非经典型女性青春期多毛、痤疮、月经异常,类似多囊卵巢,男性出生外观多无异常。 诊断:经典型依靠失盐表现、外生殖器异常,血浆孕烯醇酮、17‑羟孕烯醇酮、DHEA 升高,Δ⁵/Δ⁴比值升高;非经典型需 ACTH 兴奋试验,观察 17‑羟孕烯醇酮相关比值升高;需要地塞米松联合炔诺酮抑制试验,结合影像学排除肾上腺、卵巢类固醇分泌肿瘤。 17α‑羟化酶缺陷症(17α‑OHD) 发病机制:CYP17A1 基因突变,17α‑羟化酶、17,20‑裂解酶活性受损;糖皮质激素、性激素合成下降,前体向盐皮质激素通路转化增加。 临床表现:DOC、皮质酮升高,出现高血压、低血钾、代谢性碱中毒;皮质酮具备部分糖皮质激素活性,一般不发生肾上腺危象;男性为假两性畸形,外生殖器女性幼稚型,盲端阴道,无子宫卵巢;女性青春期性幼稚,原发性闭经,无阴毛腋毛;促性腺激素升高,骨龄延迟;存在非经典亚型,以月经紊乱、不孕就诊,血钾血压可正常。 诊断:临床线索为男性假两性畸形、女性性幼稚、原发性闭经合并低肾素高血压、低血钾;实验室皮质醇、雄激素、雌激素降低,孕烯醇酮、孕酮、DOC、ACTH、促性腺激素升高;不典型病例可行 ACTH 联合 HCG 兴奋试验。 先天性类脂性肾上腺增生(StAR / P450scc 缺乏) 发病机制:StAR 基因或 CYP11A1 基因突变,胆固醇转运、胆固醇裂解障碍,所有类固醇激素合成障碍;大量脂质堆积于肾上腺皮质。 临床表现:均有严重肾上腺皮质功能不全、性腺功能减退、失盐、皮肤色素加深;男性外生殖器幼稚,女性生殖器可幼稚或出现部分青春期发育;P450scc 缺乏相比 StAR 缺乏起病相对晚、早期症状较轻。 诊断:新生儿即出现肾上腺皮质功能不全、外生殖器发育异常;各类血、尿类固醇激素普遍降低,血浆 ACTH、肾素活性升高。
三、先天性肾上腺皮质增生症治疗
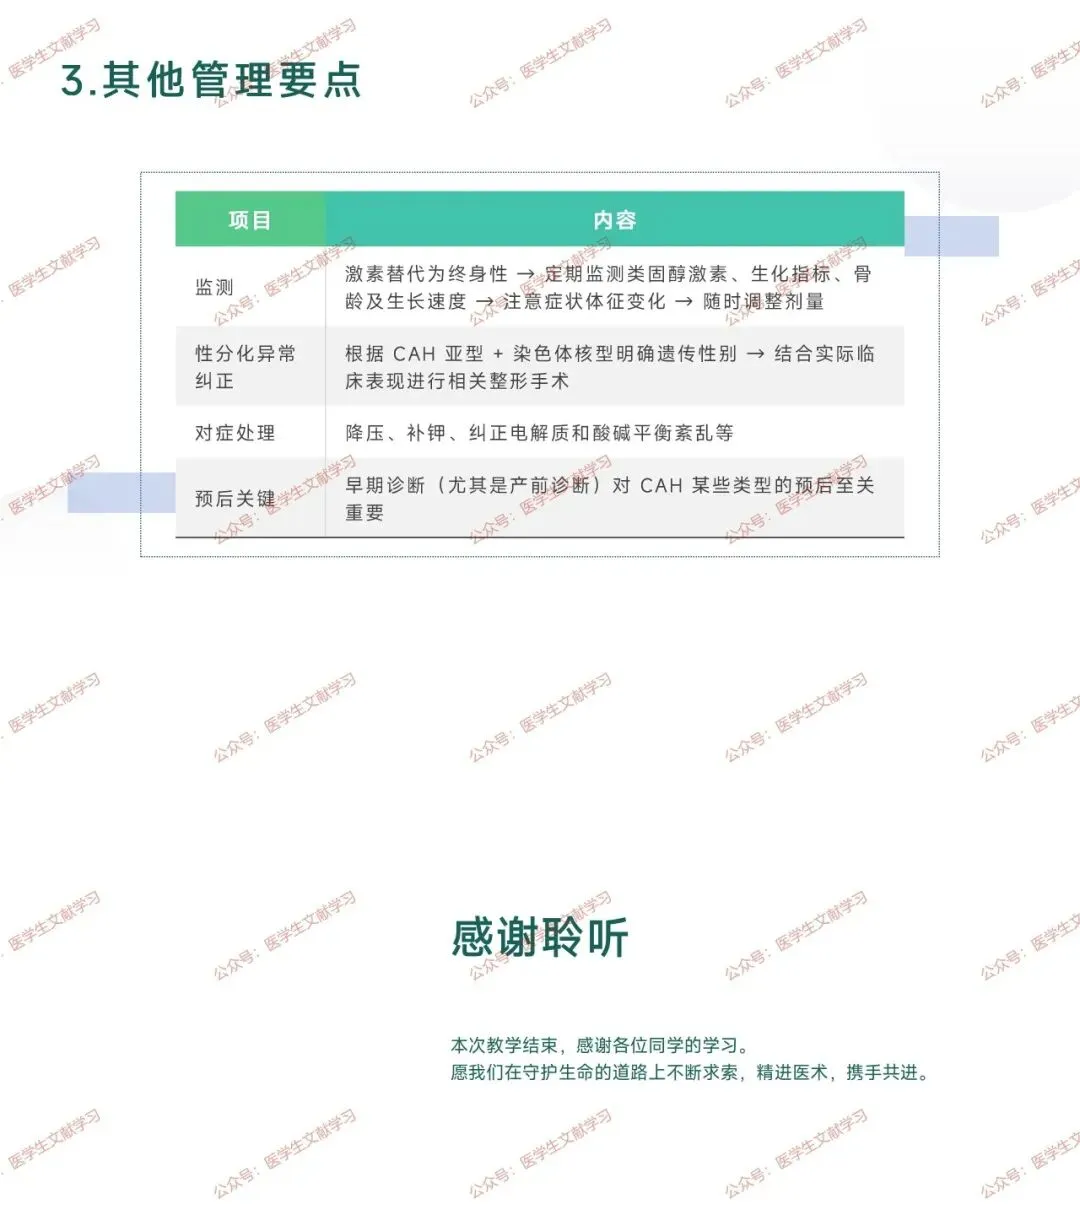
糖皮质激素替代治疗 是各型 CAH 最主要治疗手段;替代激素不足,同时反馈抑制过量 ACTH,减少前体与雄激素过多分泌,延缓骨龄超前。 儿童:氢化可的松 10‑20mg/m² 每日,分 2‑3 次口服。 成人:身高达标后,氢化可的松 15‑25mg / 日,分两次口服。 原则:剂量个体化,需要终身服用;感染、创伤等应激状态下酌情增加剂量。 盐皮质激素替代治疗 适用对象:存在失盐表现的 CAH 患者,在糖皮质激素基础上,适度增加食盐摄入。 药物选择氟氢可的松;婴幼儿 0.05‑0.15mg / 日;年长儿及成人 0.15‑0.30mg / 日。 多数失盐型患者成年以后可以停用盐皮质激素。 其他综合管理要点 定期随访监测:终身随访,监测类固醇激素、生化、骨龄、生长速度,动态调整用药剂量。 性分化异常处理:结合染色体核型、亚型,评估遗传性别,必要实施整形手术。 对症干预:降压、补钾,纠正电解质、酸碱平衡紊乱。 早期包括产前诊断,对于改善部分亚型预后意义重大。
免责声明
感谢关注本公众号!本号专注医疗类 PPT 分享与医学知识点整理,仅供业内人士及医学爱好者学术交流、学习参考,特此发布免责声明:
1.本平台所有内容不构成医疗诊断、治疗建议,请勿据此自我诊疗,身体不适请前往正规医院就诊。我们尽力保障内容准确,但医学知识持续更新,无法保证内容全无疏漏,因内容偏差引发的问题,本号概不负责。
2.大家使用本号内容所做的各类决策与行为,风险均由本人自行承担。对内容存疑,请结合权威资料交叉核实。
3.本号原创 PPT、文字、配图等内容受版权保护,未经书面授权,禁止复制、转载、商用及二次改编;部分网络素材版权归原作者所有。若发现侵权问题,或咨询 PPT 相关事宜,请联系我们。
4.因不可抗力、网络故障、技术问题等导致内容异常、丢失,本号不承担责任。本声明可随时修订,更新后将在公众号公示,继续使用即视为认可最新条款。
PPT来源:公众号:医学生文献学习
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

