【1002】儿童吉兰 - 巴雷综合征.ppt
- 2026-10-25 04:55:54
【1002】儿童吉兰 - 巴雷综合征.pptPPT总页数:21页 先看看我写的学习笔记,PPT往下翻。 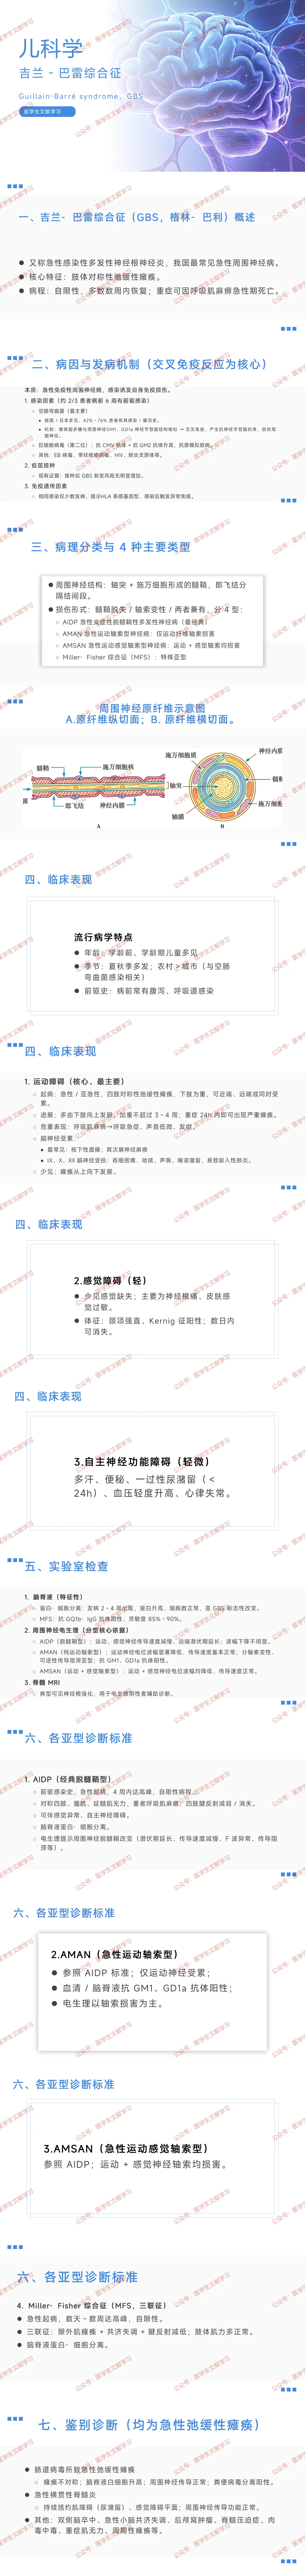
一、疾病概述
别称:急性感染性多发性神经根神经炎,是我国最常见的急性周围神经病。 核心特征:肢体呈现对称性弛缓性瘫痪。 病程特点:属于自限性疾病,多数患者可在数周内恢复;重症患者可因呼吸肌麻痹在急性期发生死亡。
二、病因与发病机制
疾病本质:急性免疫性周围神经病,由感染诱发机体产生自身免疫损伤,交叉免疫反应为核心发病机制。 感染因素 约三分之二患者发病前 6 周存在前驱感染史。 空肠弯曲菌:为最主要致病菌,我国及日本多见,42%~76% 患者存在相关感染或腹泻史;菌体脂多糖与周围神经神经节苷脂结构相似,引发交叉免疫,产生抗体损伤周围神经。 巨细胞病毒:为第二位常见诱因,体内抗巨细胞病毒抗体与抗 GM2 抗体升高,通过抗原模拟机制致病。 其他病原体:包含 EB 病毒、带状疱疹病毒、HIV、肺炎支原体等。 疫苗接种:现有医学证据表明,疫苗接种不会明显增加吉兰 - 巴雷综合征新发风险。 免疫遗传因素:同等感染条件下仅少数人群发病,与 HLA 易感基因型相关,感染后易触发机体异常免疫反应。
三、病理与主要分型
周围神经结构:由轴突和施万细胞形成的髓鞘构成,郎飞结将神经分隔为结间段。 神经损伤形式:分为髓鞘脱失、轴索变性以及两者合并损伤三类。 主要临床分型 AIDP:急性炎症性脱髓鞘性多发性神经病,为最经典类型。 AMAN:急性运动轴索型神经病,仅造成运动纤维轴索损害。 AMSAN:急性运动感觉轴索型神经病,运动与感觉神经轴索均受损。 Miller-Fisher 综合征:属于疾病特殊亚型。
四、临床表现
1. 流行病学特点
发病年龄:学龄前、学龄期儿童为高发群体。 发病季节:夏秋季多发,农村发病率高于城市,与空肠弯曲菌感染传播特点相关。 前驱病史:发病前常存在腹泻、呼吸道感染等前驱症状。
2. 运动障碍
起病方式:急性或亚急性起病,四肢出现对称性弛缓性瘫痪,下肢症状更重,近端、远端可单独或同时受累。 病情进展:多由下肢向上蔓延发展,症状加重周期不超过 3 至 4 周;重症患者 24 小时内即可出现重度瘫痪。 危重表现:发生呼吸肌麻痹时,会出现呼吸急促、声音低微、口唇发绀等症状。 脑神经受累:以核下性面瘫最为多见,其次为展神经麻痹;IX、X、XII 脑神经受损时,可出现吞咽困难、饮水呛咳、声音嘶哑、唾液潴留,易诱发吸入性肺炎;少数患者瘫痪呈从上至下发展。
3. 感觉障碍
整体症状较轻,少见明显感觉缺失,主要表现为神经根疼痛、皮肤感觉过敏。 体征可见颈项强直、克氏征阳性,相关体征可在数日内自行消退。
4. 自主神经功能障碍
症状表现轻微,常见多汗、便秘、一过性尿潴留、血压轻度升高、心律失常等表现。
五、实验室检查
1. 脑脊液检查
特征性改变为蛋白 - 细胞分离,发病后 2 至 4 周出现,表现为蛋白含量升高、细胞数正常,是本病标志性实验室改变。 Miller-Fisher 综合征患者可见抗 GQ1b-IgG 抗体阳性,检测灵敏度达 85%~90%。
2. 周围神经电生理检查
AIDP 脱髓鞘型:运动及感觉神经传导速度减慢,远端潜伏期延长,电位波幅无明显下降。 AMAN 纯运动轴索型:运动神经电位波幅显著降低,神经传导速度基本正常,可分为轴索变性、可逆性传导阻滞亚型,血清及脑脊液抗 GM1、GD1a 抗体呈阳性。 AMSAN 运动感觉轴索型:运动与感觉神经电位波幅均明显降低,传导速度保持正常。
3. 脊髓 MRI 检查
典型影像学表现为神经根强化,主要用于电生理检查结果阴性患者的辅助诊断。
六、各亚型诊断标准
1. AIDP 经典脱髓鞘型
存在前驱感染史,急性起病,4 周内病情达到高峰,病程具备自限性。 四肢、面肌、延髓出现对称性肌无力,重症者合并呼吸肌麻痹,四肢腱反射减弱或消失。 可伴随感觉异常、自主神经功能障碍。 脑脊液呈现蛋白 - 细胞分离特征。 电生理检查提示周围神经脱髓鞘改变,包含潜伏期延长、传导速度减慢、F 波异常、传导阻滞等。
2. AMAN 急性运动轴索型
参照 AIDP 基础诊断标准,仅局限于运动神经受累。 血清或脑脊液抗 GM1、GD1a 抗体阳性。 电生理检查以轴索损害为主要表现。
3. AMSAN 急性运动感觉轴索型
参照 AIDP 诊断标准,同时存在运动神经与感觉神经轴索损害。
4. Miller-Fisher 综合征
急性起病,数天至数周病情达高峰,病程自限。 具备典型三联征:眼外肌瘫痪、共济失调、腱反射减低,肢体肌力大多维持正常。 脑脊液检查可见蛋白 - 细胞分离。
七、鉴别诊断
肠道病毒所致急性弛缓性瘫痪:瘫痪呈非对称性,脑脊液白细胞升高,周围神经传导功能正常,粪便病毒分离结果为阳性。 急性横贯性脊髓炎:存在持续性括约肌障碍、明确感觉障碍平面,周围神经传导功能无异常。 其他鉴别疾病:双侧脑卒中、急性小脑共济失调、后颅窝肿瘤、脊髓压迫症、肉毒中毒、重症肌无力、周期性瘫痪等。
八、治疗方式
1. 一般治疗与护理
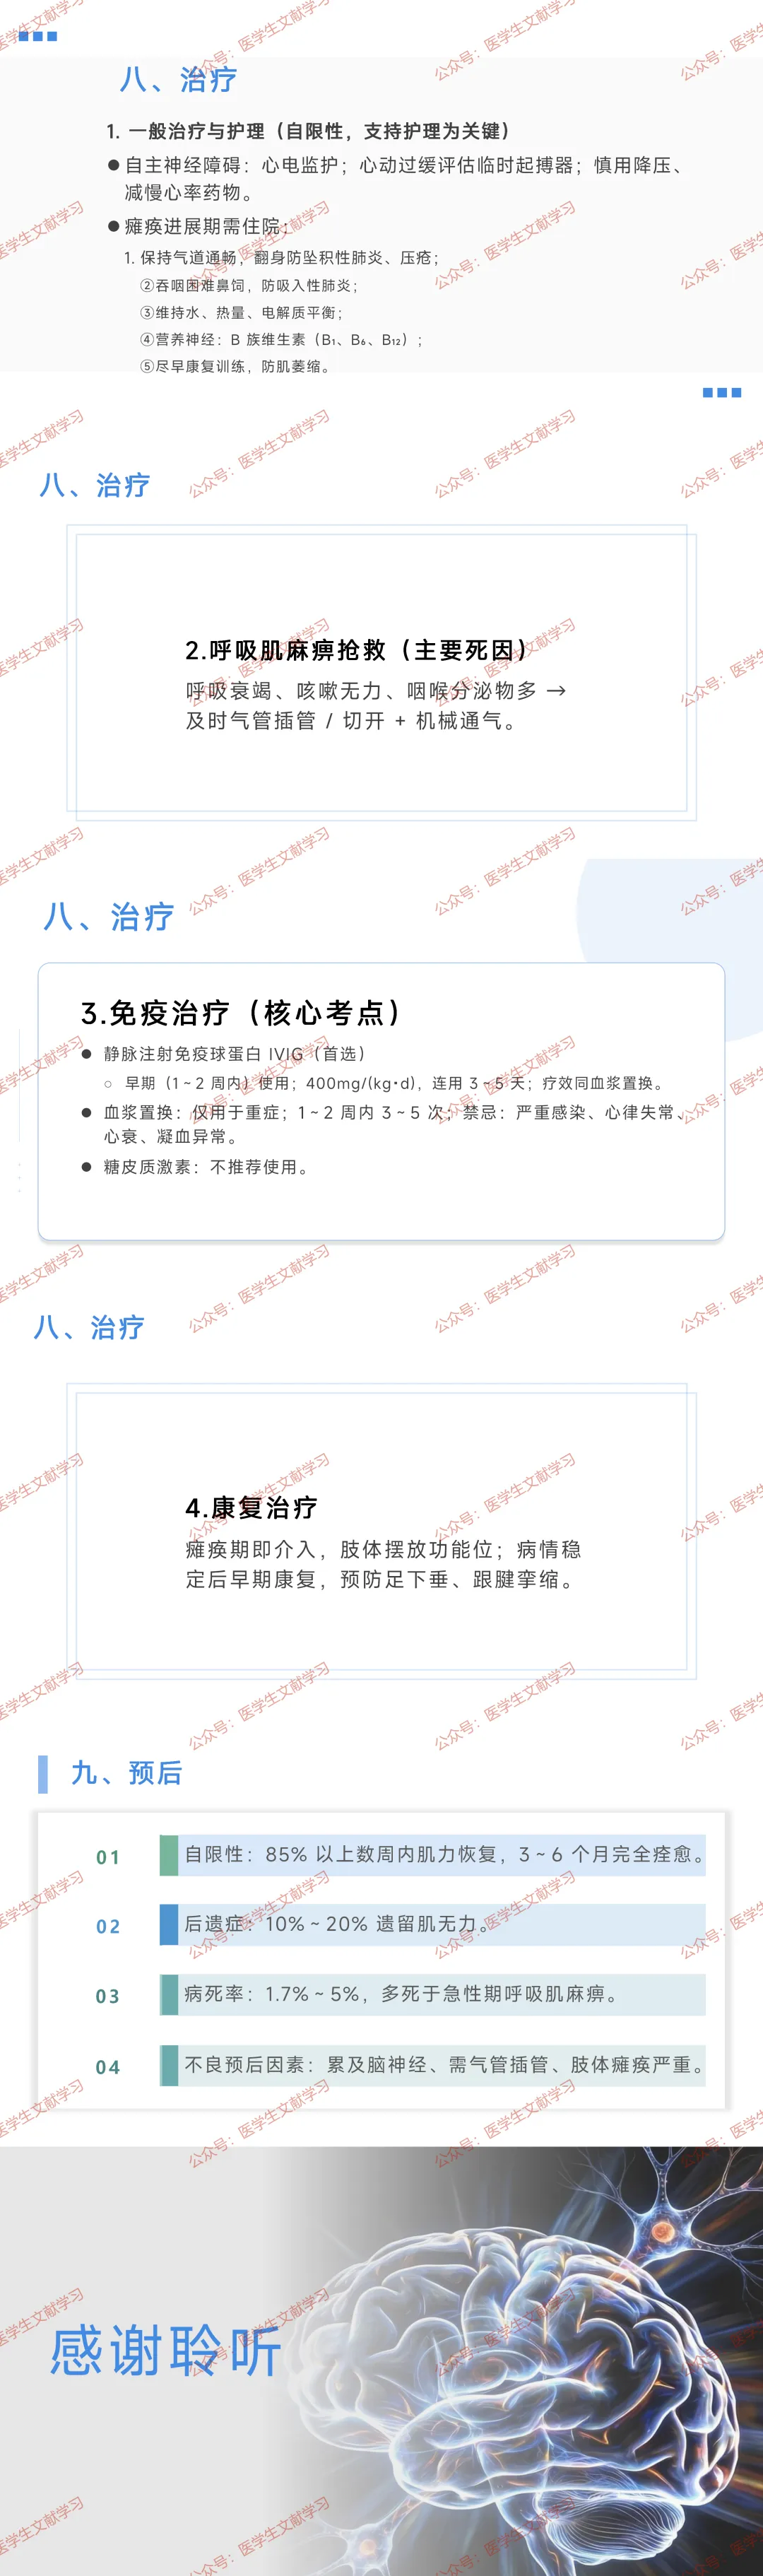
本病为自限性疾病,支持对症护理为基础治疗关键。 自主神经障碍管理:实施心电监护,心动过缓患者评估是否植入临时起搏器,谨慎使用降压及减慢心率类药物。 瘫痪进展期住院护理:保持气道通畅,定时翻身预防坠积性肺炎与压疮;吞咽困难者给予鼻饲喂养,避免吸入性肺炎;维持机体水、热量及电解质平衡;补充 B 族维生素营养神经;尽早开展康复训练,防止肌肉萎缩。
2. 呼吸肌麻痹抢救
呼吸衰竭、咳嗽无力、咽喉分泌物潴留时,需及时进行气管插管或气管切开,配合机械通气支持,呼吸肌麻痹是本病主要致死原因。
3. 免疫治疗
静脉注射免疫球蛋白:为临床首选治疗方案,发病 1 至 2 周内早期使用,按每日每公斤体重 400 毫克剂量,连续使用 3 至 5 天,疗效与血浆置换相当。 血浆置换:仅适用于重症患者,发病 1 至 2 周内开展 3 至 5 次治疗;存在严重感染、心律失常、心力衰竭、凝血功能异常者禁用。 糖皮质激素:临床不推荐使用。
4. 康复治疗
瘫痪发病期即可介入康复干预,将肢体摆放于功能位;病情稳定后开展早期康复训练,预防足下垂、跟腱挛缩等后遗症。
九、疾病预后
自愈情况:85% 以上患者可在数周内恢复肌力,3 至 6 个月可达到完全痊愈。 病死率:病死率为 1.7%~5%,死亡多发生于急性期呼吸肌麻痹。 后遗症发生率:10%~20% 患者会遗留不同程度肌无力后遗症。 不良预后因素:累及脑神经、需要气管插管治疗、肢体重度瘫痪的患者预后相对较差。
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

