【1654】肥厚型心肌病.ppt
- 2026-11-11 06:03:37
【1654】肥厚型心肌病.pptPPT总页数:45页 先看看我写的学习笔记,PPT往下翻。 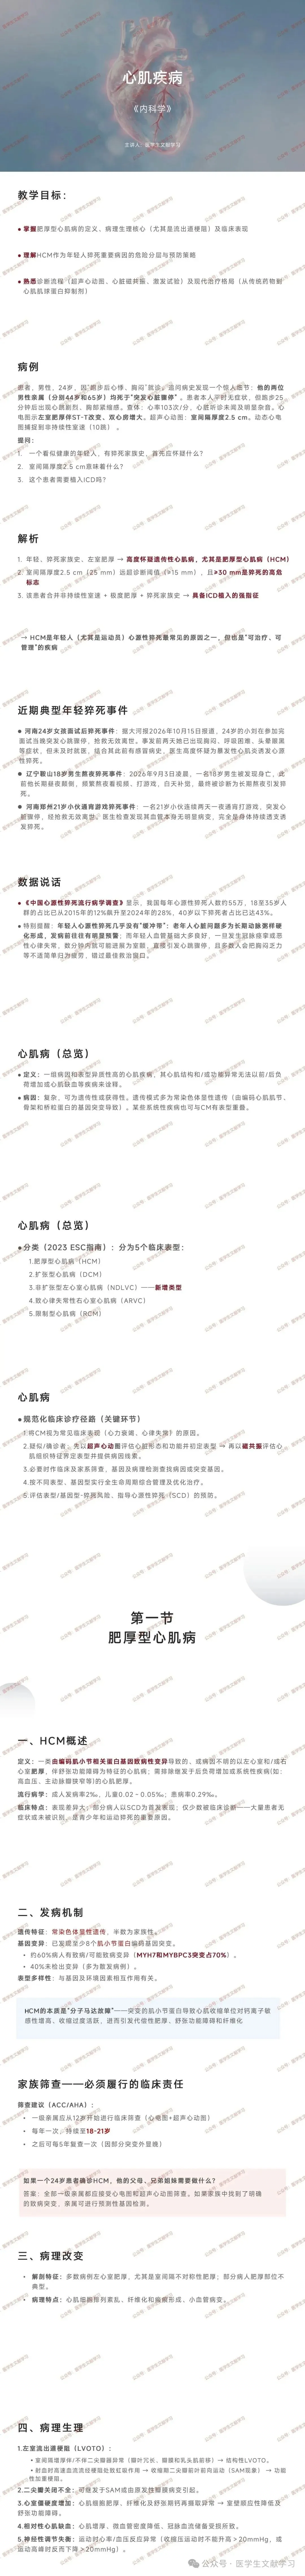
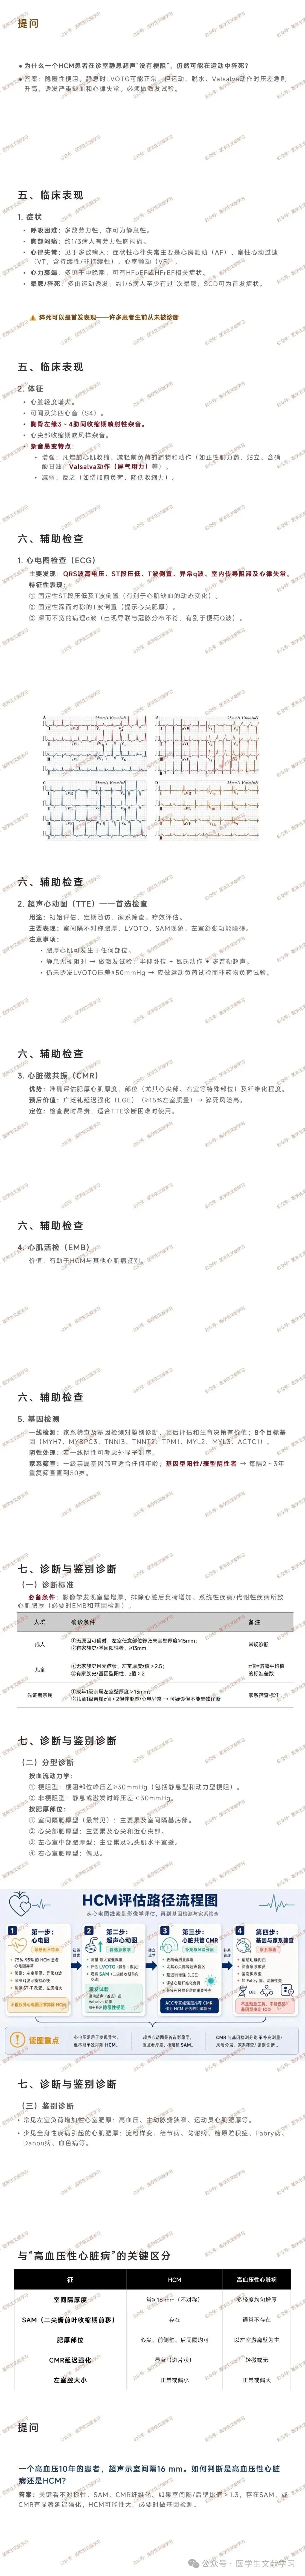
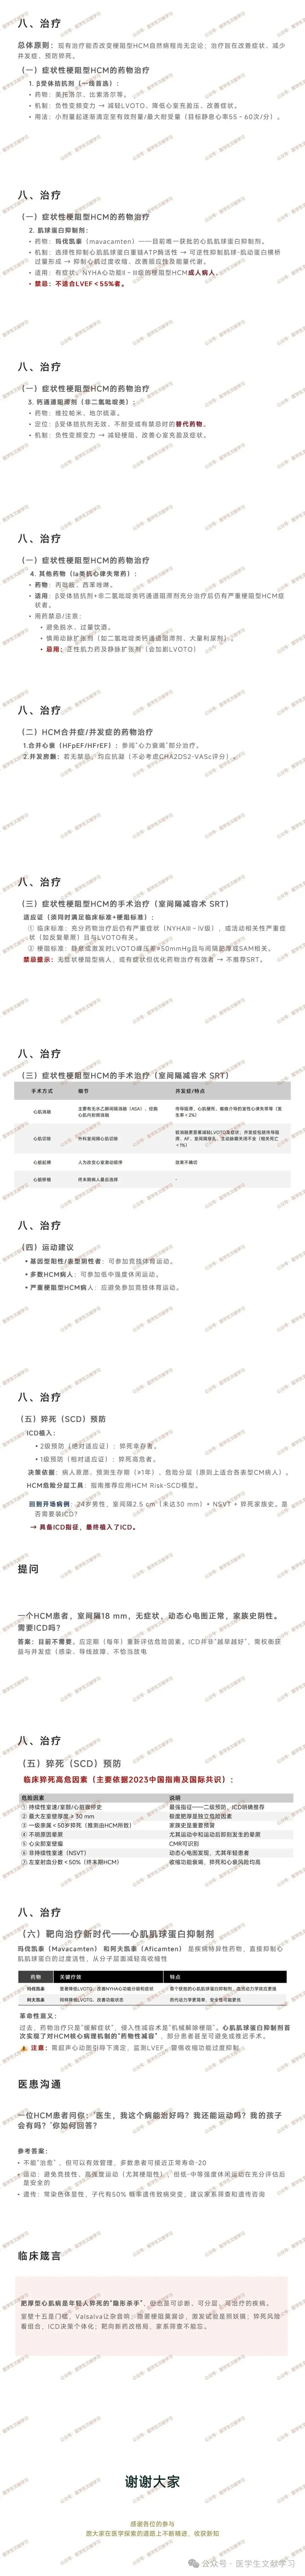
病例引入 病例资料:24 岁男性,跑步后心悸胸闷;两位男性亲属突发心脏骤停猝死;平时无症状,运动后出现心跳剧烈、胸部紧缩感。查体心率 103 次 / 分,心脏听诊无明显杂音;心电图左室肥厚、ST‑T 改变、双心房增大;超声心动图室间隔厚度 2.5cm;动态心电图记录到非持续性室速。 病例解析:结合年轻发病、猝死家族史、左室肥厚,高度怀疑肥厚型心肌病 HCM;室间隔厚度 2.5cm 超过≥15mm 的诊断阈值;患者合并非持续性室速、心肌显著肥厚、猝死家族史,具备 ICD 植入指征。 流行病学背景:我国每年心源性猝死约 55 万,18‑35 岁人群占比逐年升高;年轻人心源性猝死缺少预警缓冲,不适症状易被误认为疲劳而延误就诊。 心肌病总览 定义:一组异质性心肌疾病,心肌结构或功能异常,不能用前后负荷增高、心肌缺血解释;病因分为遗传性、获得性;多数遗传模式为常染色体显性遗传,由心肌肌节、骨架、桥粒蛋白基因突变所致,部分和系统性疾病表型重叠。 2023 ESC 心肌病 5 类表型:肥厚型心肌病 HCM;扩张型心肌病 DCM;非扩张型左心室心肌病 NDLVC(新增);致心律失常性右心室心肌病 ARVC;限制型心肌病 RCM。 规范化诊疗流程:将心肌病作为心衰、心律失常的潜在病因;疑似或确诊后,超声心动图评估形态功能初步分型;心脏磁共振进一步评估心肌组织特征;必要时家系筛查、基因、病理检测;依据表型、基因型实施全生命周期管理;开展猝死风险分层,指导心源性猝死预防。 肥厚型心肌病 HCM 概述 定义:编码肌小节蛋白基因致病性变异或病因不明,以左 / 右心室肥厚、舒张功能障碍为特征;必须排除高血压、主动脉瓣狭窄等后负荷升高以及系统性疾病导致的继发性心肌肥厚。成人发病率 2‰,儿童 0.02‑0.05‰;临床表现差异大,部分以猝死作为首发表现,是青少年、运动人群心源性猝死重要病因,大量患者无症状未得到确诊。 遗传特点:常染色体显性遗传,半数为家族性;60% 患者检出致病或可能致病变异,MYH7、MYBPC3 占全部突变 70%;40% 为散发病例未检出突变;表型受基因与环境共同影响。病理机制为肌小节分子马达功能异常,心肌钙离子敏感性升高、收缩过度,继发心肌肥厚、舒张功能障碍、心肌纤维化。 家系筛查要求:一级亲属 12 岁起开展心电图、超声心动图筛查;12‑21 岁每年复查;21 岁之后每 5 年复查,部分突变存在晚外显特点;家系找到明确致病突变,亲属可行预测性基因检测。 病理改变:解剖多见室间隔不对称肥厚,也可出现不典型部位肥厚;镜下核心改变为心肌细胞排列紊乱、心肌纤维化瘢痕、小血管病变。 病理生理 左室流出道梗阻 LVOTO:室间隔增厚,合并二尖瓣瓣叶冗长、乳头肌前移造成结构性梗阻;高速血流虹吸效应,产生 SAM 二尖瓣前叶收缩期前移,进一步加重功能性梗阻。静息可无梗阻,运动、脱水、Valsalva 动作可诱发隐匿性压差升高。 继发二尖瓣关闭不全,可由 SAM 现象或者瓣膜原发病变引起。 心肌顺应性下降,心肌肥厚纤维化、钙再摄取异常,造成舒张功能障碍。 相对性心肌缺血:心肌增厚,微血管密度下降,冠脉血流储备受损。 神经调节异常:运动时血压反应异常,运动后收缩压无法升高>20mmHg,甚至下降>20mmHg。 临床表现 症状:劳力性呼吸困难,也可出现静息呼吸困难;约 1/3 患者劳力性胸痛;心律失常,以房颤、持续性 / 非持续性室速、室颤多见;心力衰竭,可表现 HFpEF,晚期出现 HFrEF;晕厥,多运动诱发,约 1/6 患者至少发作一次;心源性猝死 SCD 可作为首发症状。 体征:心脏轻度增大,可闻第四心音 S4;胸骨左缘 3‑4 肋间收缩期喷射样杂音,心尖部可闻收缩期吹风样杂音。杂音变化特点,站立、Valsalva 动作、硝酸甘油、正性肌力药物使杂音增强;增加前负荷、降低心肌收缩力可使杂音减弱。 辅助检查 心电图 ECG:可见 QRS 高电压、ST 段压低、T 波倒置、异常 Q 波、传导阻滞、各类心律失常。特征表现,固定 ST‑T 改变,区别于缺血的动态变化;心尖肥厚可见深而对称倒置 T 波;出现和冠脉分布不匹配的深窄病理性 Q 波。心电图敏感度高,特异性有限,不能单独用于确诊或排除 HCM。 超声心动图 TTE,首选检查:评估室壁厚度、流出道压差、SAM 现象、舒张功能;用于初筛、随访、家系筛查、疗效评估。静息无流出道梗阻,需要行 Valsalva 激发试验;激发仍达不到压差≥50mmHg,选择运动负荷试验排查隐匿性梗阻。 心脏磁共振 CMR:精准测量肥厚部位、厚度,识别心尖、右室等超声不易观察区域;钆延迟强化 LGE,左室质量≥15% 广泛强化提示猝死高风险;适合超声诊断困难病例,检查耗时、费用高。 心肌活检 EMB:用于和其他类型心肌病鉴别。 基因检测:一线检测 8 个肌小节相关基因,MYH7、MYBPC3、TNNI3、TNNT2、TPM1、MYL2、MYL3、ACTC1;一线阴性可行全外显子测序。基因型阳性但表型阴性的亲属,2‑3 年复查一次直至 50 岁。 诊断分型与鉴别诊断 诊断标准:影像学证实室壁肥厚,排除后负荷增高、代谢系统性疾病继发肥厚。成人无诱因左室壁舒张末厚度≥15mm;存在家族史或者基因阳性≥13mm。儿童无家族史 z 值>2.5;有家族史、基因阳性 z 值>2。先证者一级亲属成人>13mm;儿童 z 值<2.5 但存在心电、形态异常仅可怀疑,不能单独确诊。 血流动力学分型:梗阻型,静息或激发峰压差≥30mmHg;非梗阻型,静息及激发峰压差<30mmHg。 按肥厚部位分型:室间隔肥厚型最常见;心尖肥厚型;左心室中部肥厚型;右心室肥厚型(少见)。 鉴别诊断:高血压性心脏病、主动脉瓣狭窄、运动员生理性心肌肥厚;系统性疾病包括心肌淀粉样变、结节病、戈谢病、糖原贮积症、Fabry 病、Danon 病、血色病。HCM 多不对称室间隔增厚,可见 SAM 现象,CMR 斑片状延迟强化;高血压心脏病多均匀轻度肥厚,无 SAM,延迟强化轻微。 治疗 总体原则:治疗目标改善临床症状、减少并发症、预防猝死;现有手段尚不能完全改变自然病程。 梗阻型 HCM 药物治疗:β 受体阻滞剂一线首选,美托洛尔、比索洛尔,从小剂量逐步滴定,目标静息心率 55‑60 次 / 分,负性变频变力减轻流出道梗阻。心肌肌球蛋白抑制剂玛伐凯泰,用于 NYHAⅡ‑Ⅲ 级成人症状性梗阻型 HCM;抑制肌球‑肌动蛋白横桥过度形成;LVEF<55% 禁用;阿夫凯泰属于同类新药。非二氢吡啶类钙通道阻滞剂维拉帕米、地尔硫卓,作为 β 受体阻滞剂不耐受或者无效的替代。丙吡胺、西苯唑啉,用于前序药物充分治疗后仍然严重梗阻患者。用药禁忌,避免脱水、大量饮酒;禁用正性肌力药物、静脉扩血管药;慎用二氢吡啶类 CCB、大剂量利尿剂。 合并症处理:心力衰竭参照心衰规范化治疗;合并房颤,无禁忌均需要抗凝,不依赖 CHA₂DS₂‑VASc 评分。 室间隔减容术 SRT,满足临床严重症状 + 压差≥50mmHg;药物优化治疗效果不佳才考虑。手术方式,无水乙醇间隔消融;外科室间隔心肌切除;起搏治疗疗效不确切;终末期患者心脏移植。无症状梗阻型不推荐减容手术。 运动管理:基因型阳性表型阴性,可参加竞技体育;大多数患者可以进行低‑中等强度休闲运动;严重梗阻避免竞技性高强度运动。 猝死 SCD 预防:ICD 植入,二级预防针对猝死幸存者;一级预防依据 HCM Risk‑SCD 风险模型评估。主要高危因素,心脏骤停、持续性室速 / 室颤史;最大室壁厚度≥30mm;一级亲属 50 岁前 HCM 相关猝死;不明原因晕厥尤其运动诱发;心尖室壁瘤;动态心电图非持续性室速 NSVT;终末期 LVEF<50%。ICD 需要权衡获益与器械并发症,不盲目植入。 靶向新药意义:玛伐凯泰、阿夫凯泰实现药物性减容,针对 HCM 分子病理机制;用药期间监测 LVEF,警惕左室收缩功能过度抑制。 医患沟通要点:疾病无法彻底根治,但规范管理多数人可接近正常寿命;运动规避竞技高强度,低中强度休闲运动评估后可行;常染色体显性遗传,子代 50% 概率携带突变,建议家系筛查与遗传咨询。
免责声明
感谢关注本公众号!本号专注医疗类 PPT 分享与医学知识点整理,仅供业内人士及医学爱好者学术交流、学习参考,特此发布免责声明:
1.本平台所有内容不构成医疗诊断、治疗建议,请勿据此自我诊疗,身体不适请前往正规医院就诊。我们尽力保障内容准确,但医学知识持续更新,无法保证内容全无疏漏,因内容偏差引发的问题,本号概不负责。
2.大家使用本号内容所做的各类决策与行为,风险均由本人自行承担。对内容存疑,请结合权威资料交叉核实。
3.本号原创 PPT、文字、配图等内容受版权保护,未经书面授权,禁止复制、转载、商用及二次改编;部分网络素材版权归原作者所有。若发现侵权问题,或咨询 PPT 相关事宜,请联系我们。
4.因不可抗力、网络故障、技术问题等导致内容异常、丢失,本号不承担责任。本声明可随时修订,更新后将在公众号公示,继续使用即视为认可最新条款。
PPT来源:公众号:医学生文献学习
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

