【1019】儿童进行性肌营养不良.ppt
- 2026-10-22 08:07:15
【1019】儿童进行性肌营养不良.pptPPT总页数:21页 先看看我写的学习笔记,PPT往下翻。 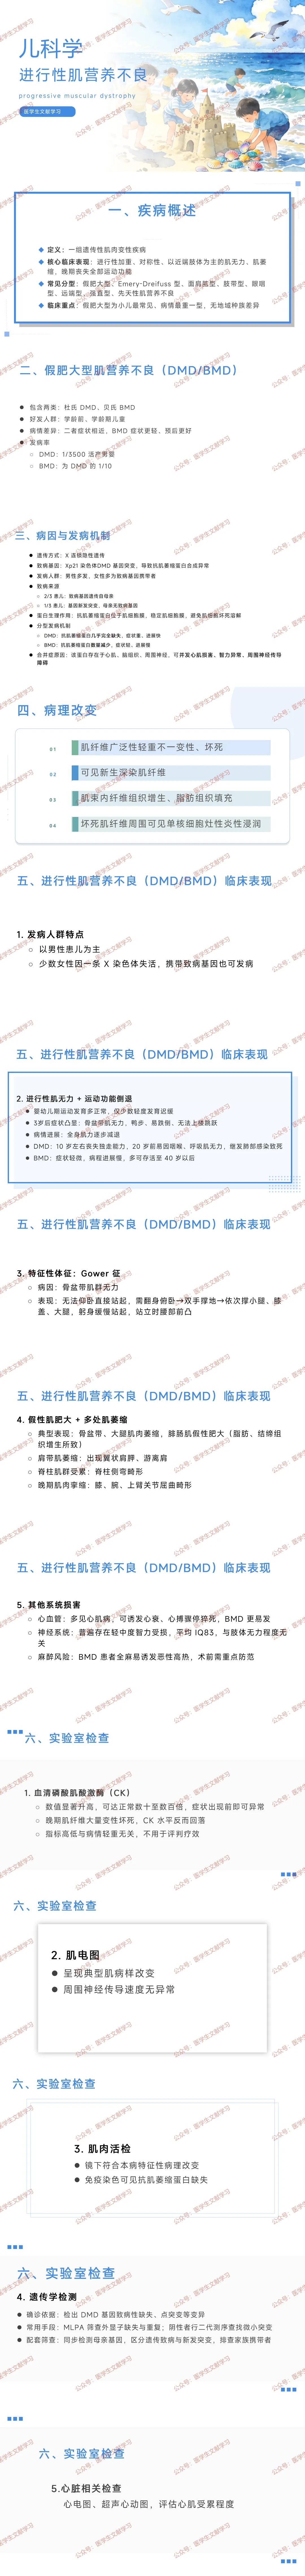
一、疾病概述
1.1 基本定义
一组遗传性肌肉变性疾病,以进行性加重、对称性、近端肢体为主的肌无力和肌萎缩为核心表现,晚期可完全丧失运动功能。
1.2 常见分型
包括假肥大型、Emery‑Dreifuss 型、面肩肱型、肢带型、眼咽型、远端型、强直型、先天性肌营养不良。
1.3 临床重点
假肥大型是儿童最常见、病情最严重的类型,无地域及种族差异。
二、假肥大型肌营养不良(DMD/BMD)
2.1 分型与人群
包括杜氏肌营养不良(DMD)和贝氏肌营养不良(BMD)。 好发于学龄前及学龄期儿童,男性为主。 BMD 症状更轻、进展更慢、预后更好。
2.2 发病率
DMD:1/3500 活产男婴。 BMD:约为 DMD 的 1/10。
三、病因与发病机制
3.1 遗传特点
X 连锁隐性遗传,致病基因位于 Xp21。 男性发病,女性多为携带者。
3.2 病因
DMD 基因突变导致抗肌萎缩蛋白合成异常。 2/3 患儿遗传自母亲,1/3 为新发突变。
3.3 蛋白功能
抗肌萎缩蛋白位于肌细胞膜,起到稳定细胞膜、防止肌细胞坏死溶解的作用。
3.4 分型差异
DMD:蛋白几乎完全缺失,症状重、进展快。 BMD:蛋白数量减少,症状轻、进展慢。
3.5 多系统受累原因
抗肌萎缩蛋白也存在于心肌、脑组织、周围神经,因此可合并心肌损害、智力异常、周围神经传导障碍。
四、病理改变
肌纤维广泛性、轻重不一的变性、坏死。 可见新生深染肌纤维。 肌束内纤维组织增生、脂肪组织填充。 坏死肌纤维周围可见单核细胞灶性炎性浸润。
五、临床表现(DMD/BMD)
5.1 发病人群特点
主要为男性患儿。 少数女性因 X 染色体失活可出现症状。
5.2 进行性肌无力与运动功能倒退
婴幼儿期运动发育多正常,少数轻度迟缓。 3 岁后出现骨盆带肌无力,表现为鸭步、易跌倒、上楼及跳跃困难。 全身肌力逐渐减退。 DMD:10 岁左右丧失行走能力,20 岁前常因呼吸、咽喉肌无力死于肺部感染。 BMD:症状轻、进展慢,多可存活至 40 岁以后。
5.3 特征性体征:Gower 征
因骨盆带肌无力,患儿仰卧无法直接站起。 需翻身俯卧→双手撑地→依次撑小腿、膝、大腿,躬身缓慢站起,腰部前凸。
5.4 假性肥大与肌萎缩
骨盆带、大腿肌肉萎缩,腓肠肌假性肥大。 肩带肌萎缩出现翼状肩胛、游离肩。 脊柱肌群受累可出现脊柱侧弯。 晚期出现关节挛缩,膝、腕、肘关节屈曲畸形。
5.5 其他系统损害
心血管:心肌病常见,可发生心衰、猝死,BMD 更易出现。 神经系统:轻中度智力受损,平均 IQ 约 83,与肌无力程度无关。 麻醉风险:BMD 全麻易诱发恶性高热,术前需特别注意。
六、实验室检查
6.1 血清磷酸肌酸激酶(CK)
显著升高,可达正常数十至数百倍。 症状出现前即可升高,晚期大量肌纤维坏死后反而下降。 与病情轻重无关,不用于疗效判断。
6.2 肌电图
呈典型肌病样改变。 周围神经传导速度正常。
6.3 肌肉活检
可见特征性肌纤维坏死、再生、脂肪及纤维组织增生。 免疫组化染色可见抗肌萎缩蛋白缺失或减少。
6.4 遗传学检测
确诊依据:检出 DMD 基因致病性突变。 常用方法:MLPA 筛查外显子缺失 / 重复;二代测序检测点突变。 同时检测母亲基因,区分遗传型与新发突变。
6.5 心脏检查
心电图、超声心动图评估心肌受累程度。
七、诊断与鉴别诊断
7.1 诊断依据
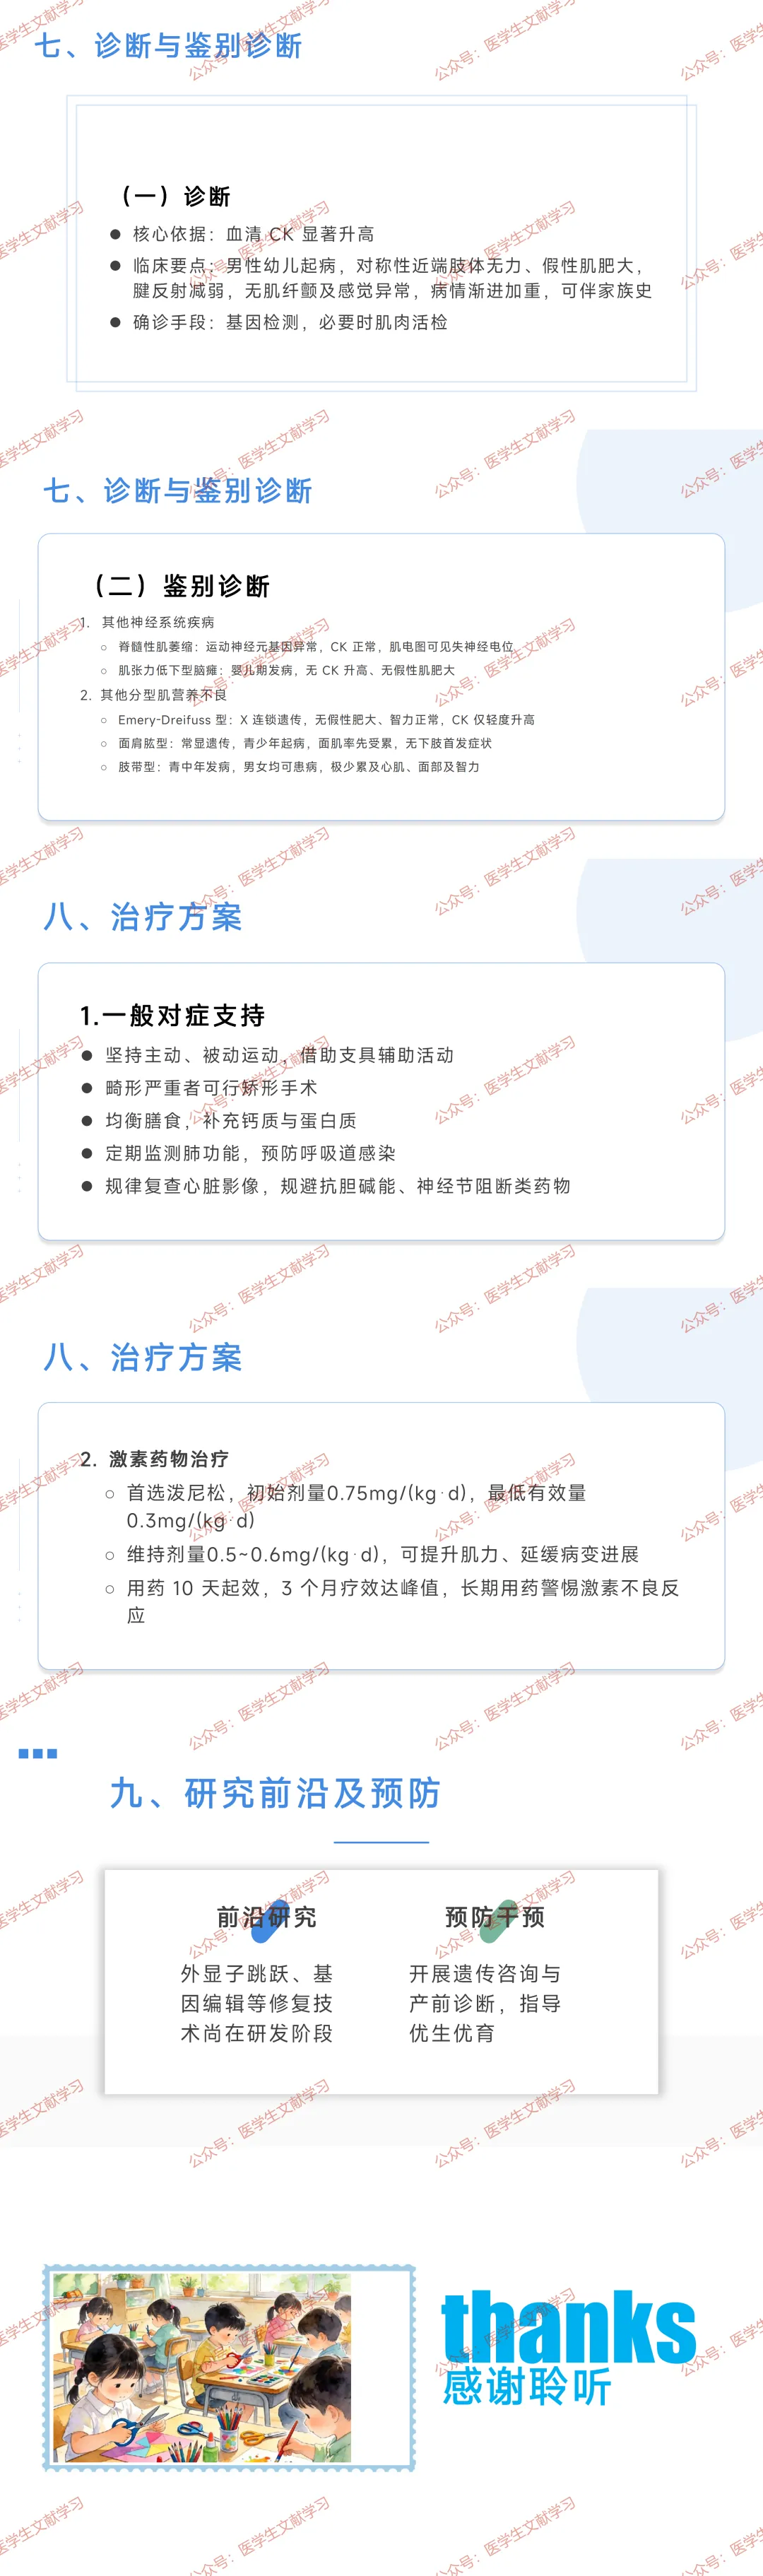
男性幼儿起病,对称性近端肌无力、假性肌肥大。 CK 显著升高。 腱反射减弱,无肌纤颤、无感觉异常。 进行性加重,可有家族史。 基因检测确诊,必要时行肌肉活检。
7.2 鉴别诊断
脊髓性肌萎缩:CK 正常,肌电图示失神经电位。 肌张力低下型脑瘫:婴儿期起病,无 CK 升高、无假性肥大。 Emery‑Dreifuss 型:无假性肥大,智力正常,CK 轻度升高。 面肩肱型:常显遗传,面肌先受累,非下肢起病。 肢带型:青中年起病,男女均可,极少影响心肌、面部、智力。
八、治疗方案
8.1 一般对症支持
坚持主动、被动运动,使用支具辅助活动。 严重畸形可行矫形手术。 均衡营养,补钙及优质蛋白。 定期监测肺功能,预防呼吸道感染。 规律复查心脏,避免使用抗胆碱能、神经节阻断药。
8.2 激素治疗
首选泼尼松。 初始剂量 0.75mg/(kg・d),最低有效量 0.3mg/(kg・d)。 维持量 0.5~0.6mg/(kg・d)。 可提高肌力、延缓进展。 10 天起效,3 个月达最大疗效,长期使用注意激素不良反应。
九、研究前沿及预防
9.1 前沿研究
外显子跳跃、基因编辑、基因修复等技术处于研发阶段。
9.2 预防
开展遗传咨询。 对高危家庭进行产前诊断,指导优生优育。
本文来自网友投稿或网络内容,如有侵犯您的权益请联系我们删除,联系邮箱:wyl860211@qq.com 。

