附完整PPT | 国家药监局《医疗器械生产质量管理规范检查指导原则》宣贯会要点及UDI合规行动清单
- 2026-11-07 07:12:10
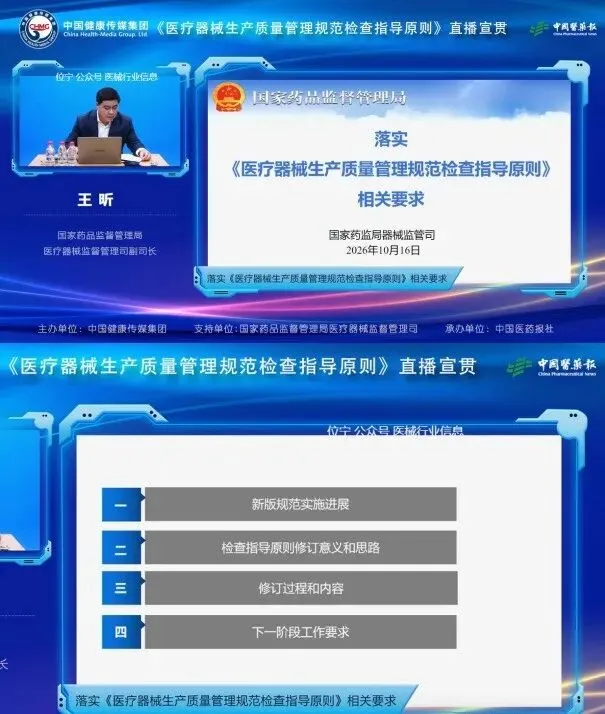
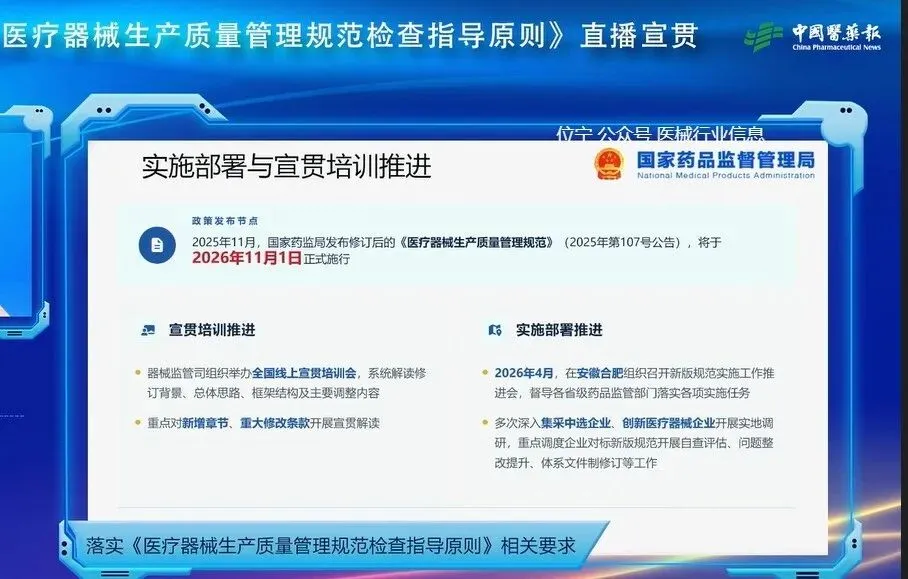
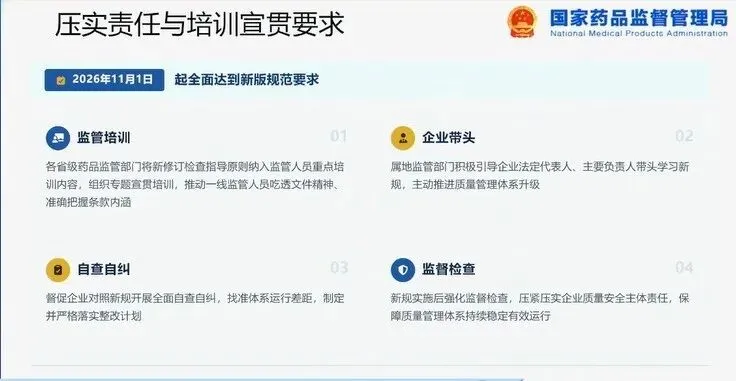
10月16日,国家药监局组织召开《医疗器械生产质量管理规范检查指导原则》线上宣贯会。这场宣贯会传递出的核心信息非常明确:11月1日新版GMP施行后,医疗器械唯一标识(UDI)赋码合规是产品放行的关键项目(三星级)——UDI赋码不符合规定要求,质量受权人不得签发放行单,产品不得出厂。
距离施行仅剩16天,UDI已不再是"可以慢慢补"的合规事项,而是决定企业产品能否出厂、检查能否通过的直接门槛。
一、宣贯会通报的三组关键数据
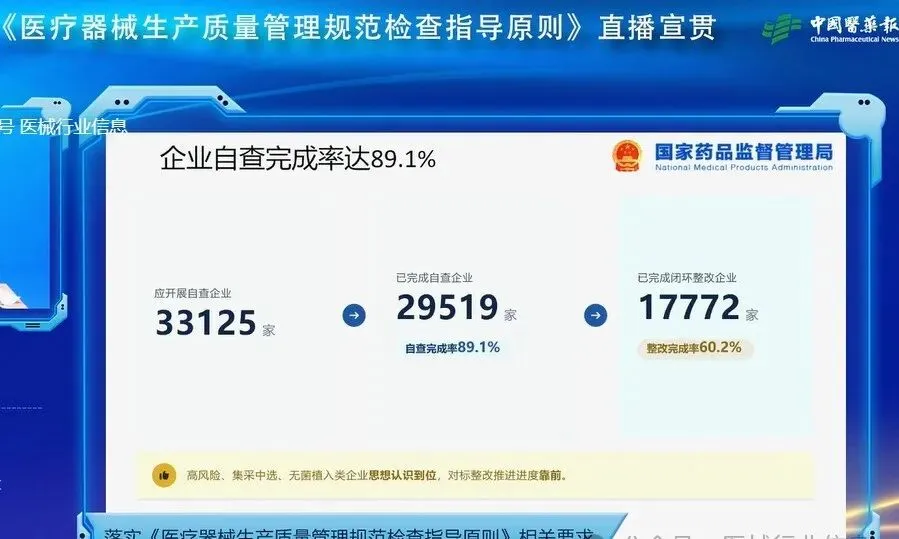
1. 自查完成率89.1%,整改完成率仅60.2%
监管层面通报:全国应开展自查企业33125家,已完成自查29519家,自查完成率89.1%;在自查发现问题并启动整改的企业中,完成闭环整改17772家,整改完成率仅60.2%。
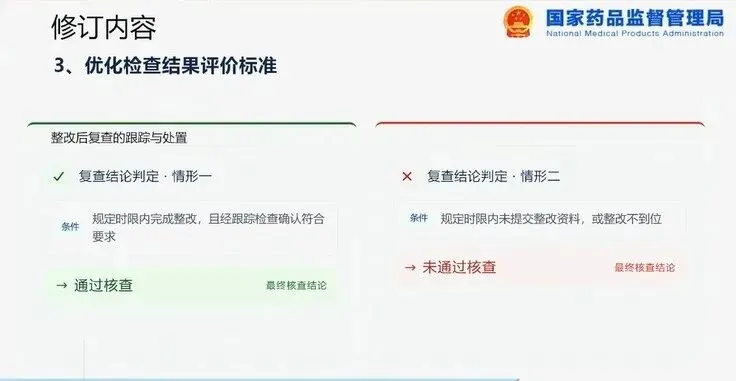
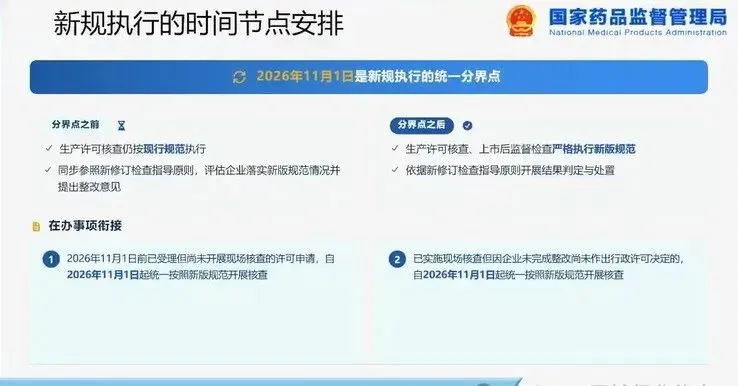
这意味着近四成企业自查发现了问题、却还没有完成整改闭环。而11月1日之后,监督检查将直接按照新版规范和《检查指导原则》开展核查与判定,不再有过渡缓冲。
2. 判定红线量化:"3、10、20"
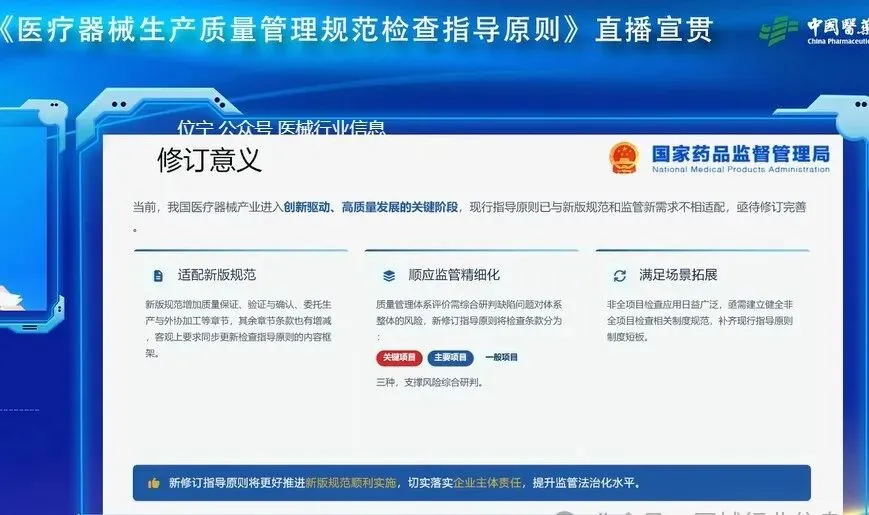
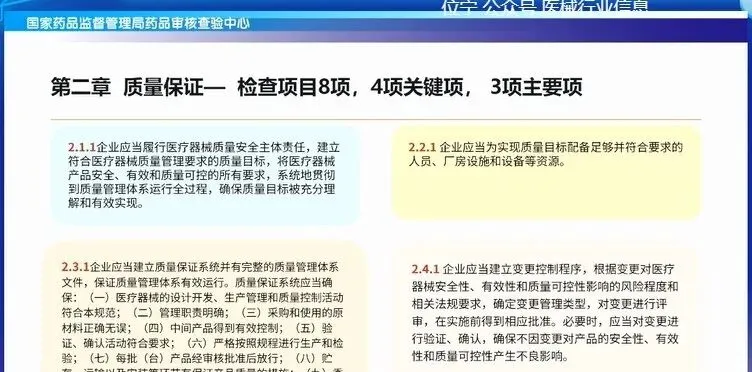
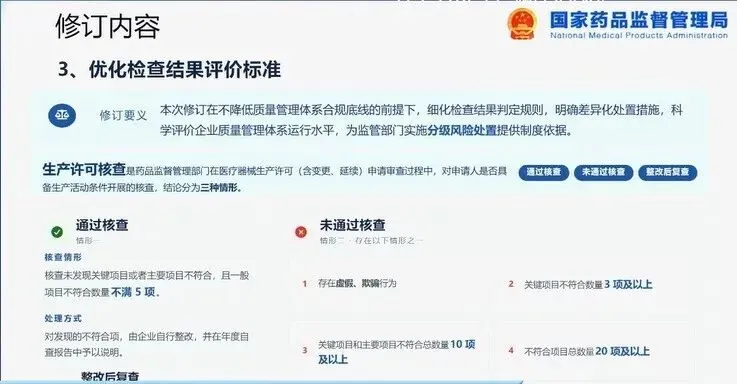
《检查指导原则》共200项检查项目,其中关键项目39项、主要项目88项、一般项目73项。检查结论判定标准已经量化:
关键项目不符合3项及以上——未通过检查或暂停生产整改;
关键项目与主要项目不符合总数10项及以上——未通过检查或暂停生产整改;
不符合项目总数20项及以上——未通过检查或暂停生产整改;
涉及虚假、欺骗行为——一票否决,无论数量多少,直接未通过或暂停生产。
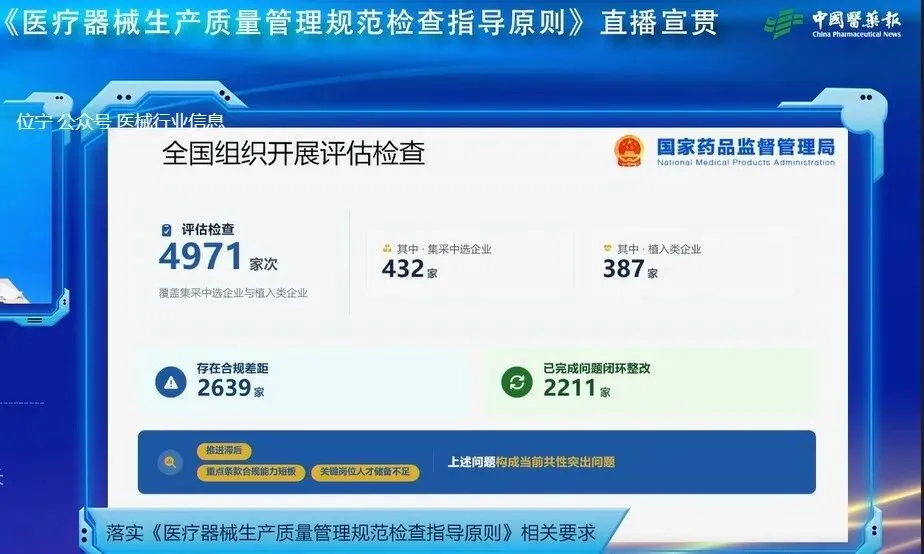
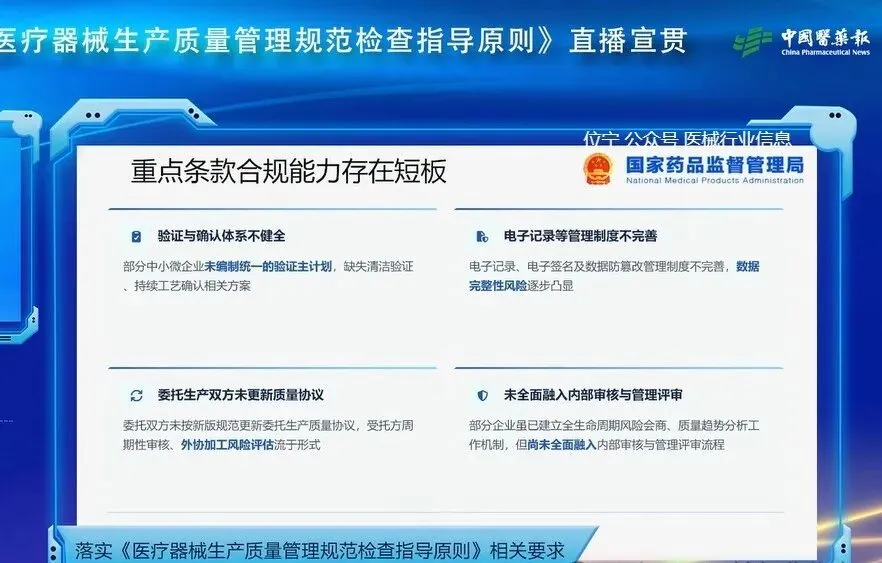
3. 数据可靠性是共性短板
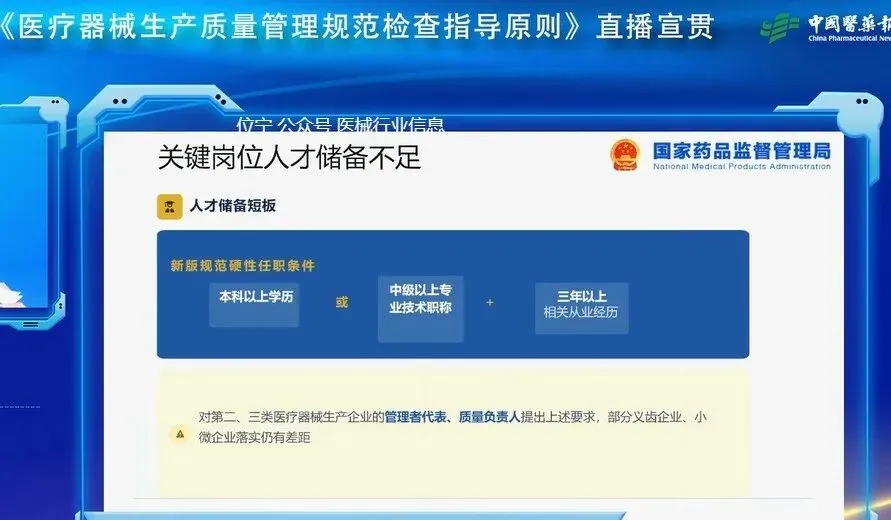
宣贯会专门点出共性问题:电子记录、电子签名及数据防篡改管理制度不完善,数据完整性风险逐步凸显。文件管理和数据管理章节中,记录控制与电子数据管理两项均为三星级关键项目,明确不予降星——理由是"数据可靠性是质量管理体系的基石"。
监管重心已经从"体系有没有缺陷"转向"是不是真实在做"。记录造假、数据编造一旦被认定,直接未通过或暂停生产。
二、新版GMP中UDI相关条款全景梳理
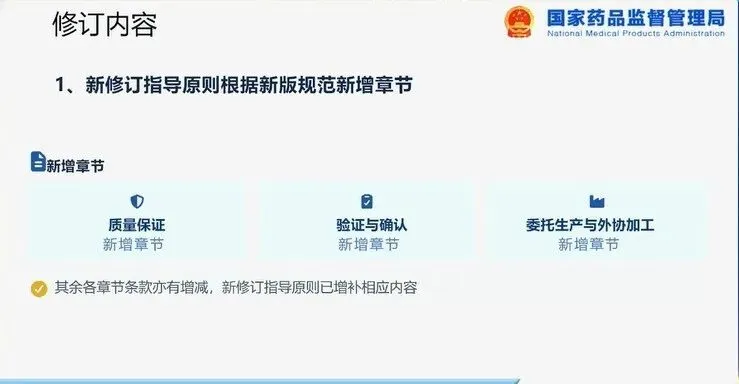
新版《规范》共15章132条,UDI与追溯要求贯穿生产、放行、销售全链条。对照《检查指导原则》,生产企业至少应关注以下5个条款:
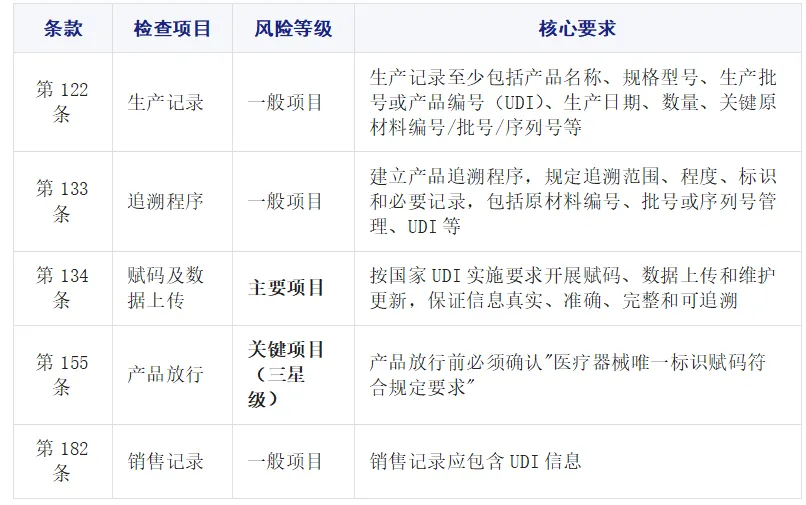
其中第155条是UDI相关条款中风险等级最高的一条,也是本次宣贯会被反复强调的一条:产品放行是质量控制的关键环节,UDI赋码合规与否,直接决定产品能否出厂。
三、最容易被忽视的三条"隐形红线"
红线一:UDI数据必须与批记录有效绑定
相当一部分企业的UDI赋码系统与GMP批记录系统相互独立,靠人工将UDI序列号抄录进批记录。检查中一旦出现码、记录对不上,即可判定质量管理体系运行失效。新版规范要求生产记录包含UDI,其本意就是要求UDI信息与生产过程数据真实关联,而非事后补填。
红线二:电子记录不可事后补录
记录控制与电子数据管理均为三星级关键项目。检查员将重点核查电子记录的审计追踪——生成时间、录入人、修改痕迹全程留痕。事后补录的记录,系统时间对不上,真实性存疑。
红线三:放行前必须完成UDI赋码合规确认
质量受权人签发放行单前,应将"UDI赋码符合规定要求"作为放行确认事项之一。赋码错误、数据未上传、DI信息与产品不符,都属于赋码不合规,应阻断放行。
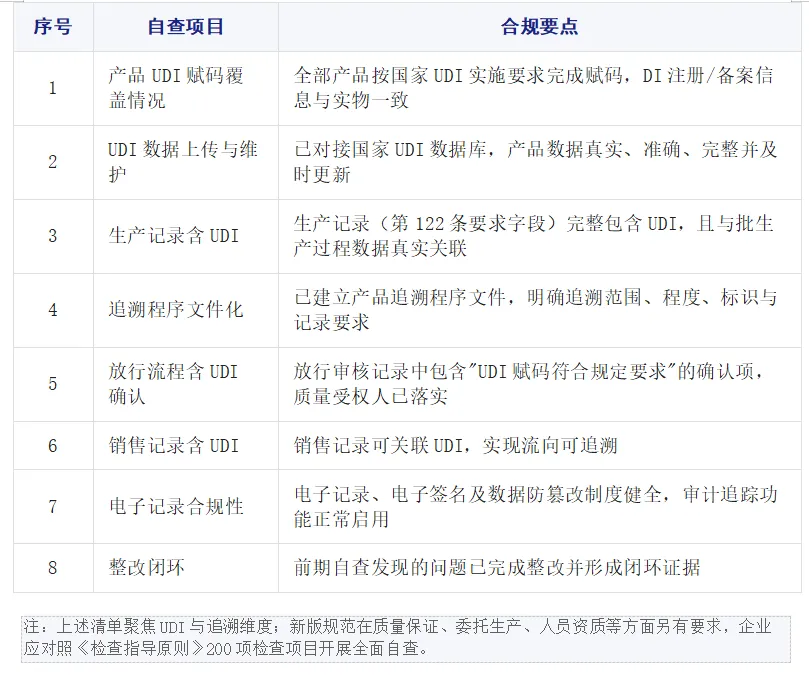
四、生产企业UDI合规自查清单(倒计时16天)
结合新版规范、检查指导原则及宣贯会要求,建议生产企业在11月1日前对照以下清单完成自查:
五、结语
新版GMP与《检查指导原则》施行后,UDI从"行业要求"正式变为"检查判定的硬指标":赋码不合规,产品放行被卡;数据不真实,检查一票否决。对生产企业而言,未来16天的整改窗口,决定了11月1日之后第一次监督检查的成色。
UDI公共平台将持续跟踪新版GMP及各省落地监管动态,为行业提供UDI政策解读与合规支持。如需获取《新版GMP检查指导原则》原文及UDI相关条款对照资料,或申请UDI合规诊断服务,可在后台留言或联系平台服务人员。
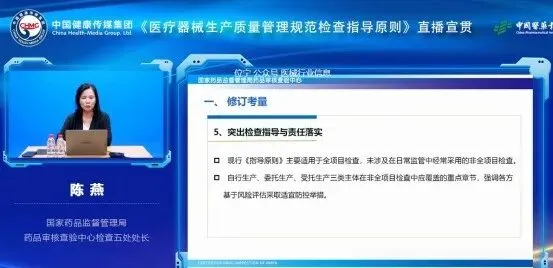
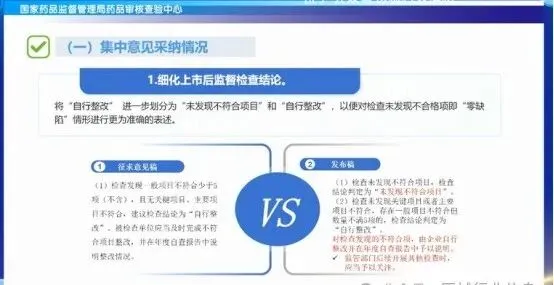
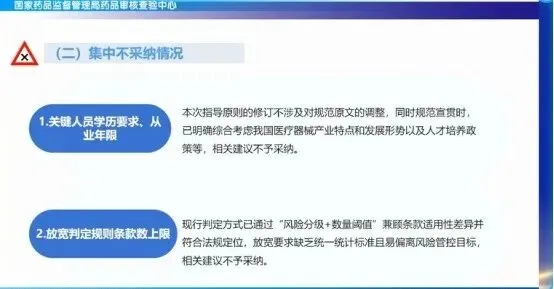
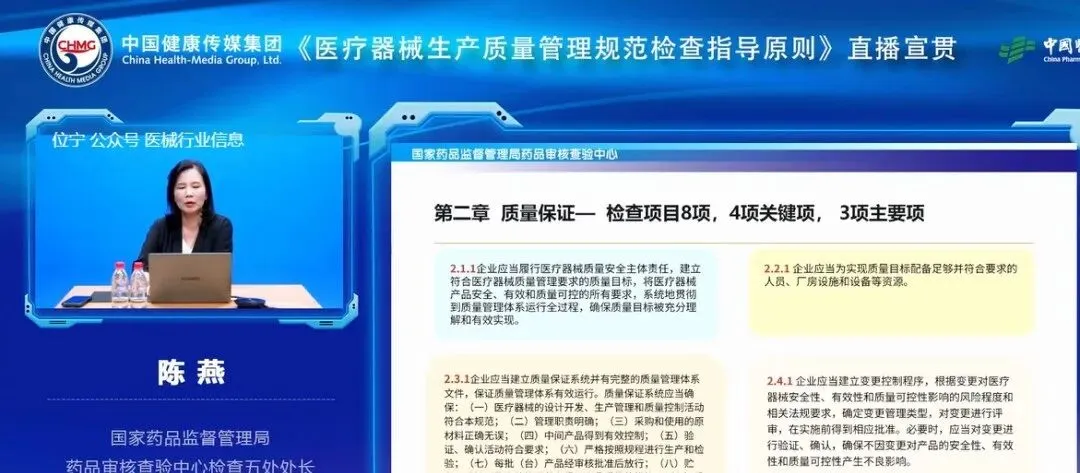
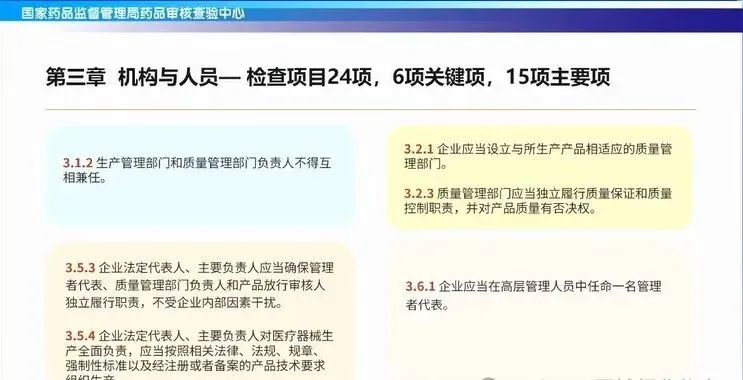
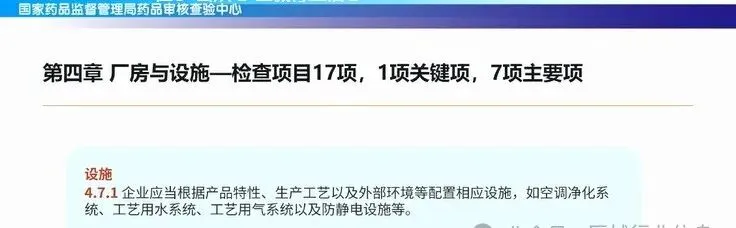
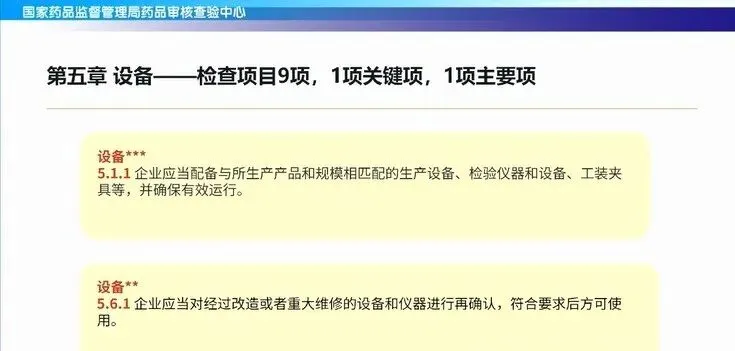
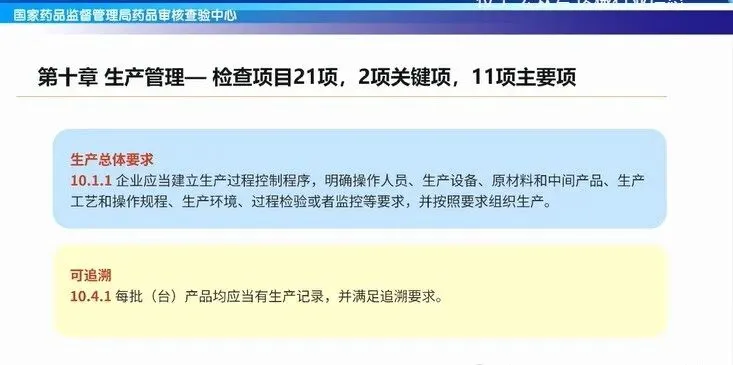
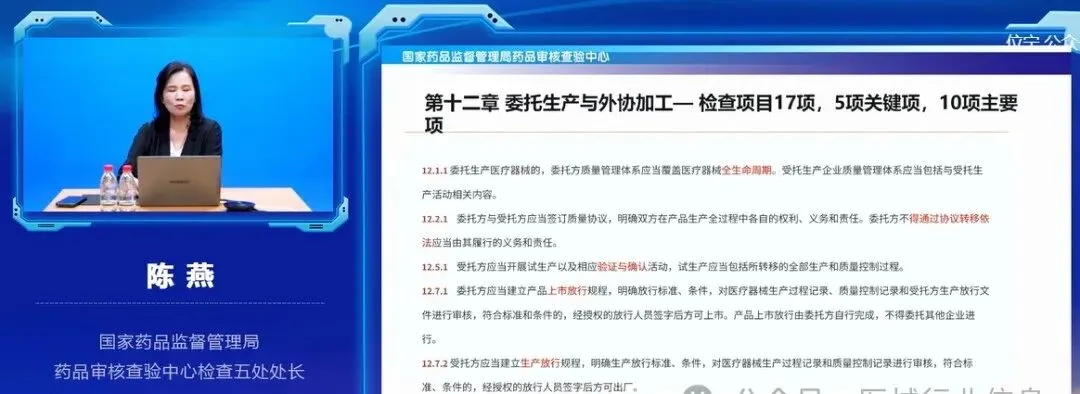
六、宣贯会PPT原文
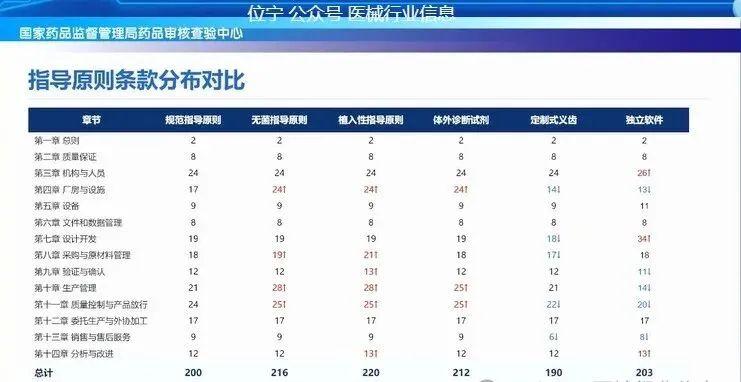
点击左下角“阅读原文”,免费领取PPT格式文件
扫描下方二维码即可查看协会会员名录,名录中收藏了协会会员企业简介、主营产品、联系人和地址等信息: